Синдром Марфана
Синонимы: Болезнь Марфана, Синдром Марфана
Синдром Марфана — это мультисистемное заболевание соединительной ткани, вызванное дефектом белка фибриллина-1, кодируемого геном FBN1. Поражение сердечно-сосудистой системы с дилатацией корня аорты и её расслоением является наиболее грозным осложнением данного заболевания.
Эпидемиология
Ориентировочная распространенность составляет около 2–6 на 100 000 человек. Половой или расовой предрасположенности не выявлено.
Клиническая картина
У пациентов с синдромом Марфана могут отмечаться следующие симптомы и признаки:
общие
высокий рост
большой размах рук (часто превышающий рост пациента)
гипермобильность суставов, приводящая к повторным вывихам
позвоночник/череп
высокое («готическое») нёбо
кифосколиоз
-
кисти
арахнодактилия
выступание большого пальца за пределы кулака при сжатии (симптом Стейнберга)
сгибательная деформация мизинца
-
таз / нижние конечности
-
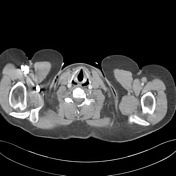
деформации грудной стенки (наблюдаются почти в двух третях случаев)
-
орган зрения
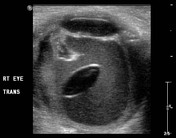
-
сердечно-сосудистые проявления
аортальная регургитация или митральная регургитация
У пациентов могут наблюдаться осложнения заболевания, такие как расслоение аорты и пневмоторакс.
Диагностические критерии
Гентская нозология была разработана в 1995 году для клинической диагностики заболевания.
Патология
Генетика
Заболевание возникает в результате мутации в гене фибриллина-1 (FBN1), расположенном на хромосоме 15q21.1, который отвечает за поперечное связывание коллагена. В большинстве случаев оно наследуется по аутосомно-доминантному типу, хотя примерно в трети случаев мутация возникает de novo. Заболевание характеризуется высокой генетической пенетрантностью, но вариабельной фенотипической экспрессивностью даже среди поражённых членов одной семьи.
Исследования показывают регуляторную связь между внеклеточными микрофибриллами и передачей сигналов TGFβ, поэтому нарушения в любом из этих звеньев могут приводить к развитию марфаноидного фенотипа.
Восходящая аорта уязвима при наследственных аортопатиях, таких как синдром Марфана, поскольку комплексы гладкомышечных клеток и микрофибрилл-эластина, происходящие из нервного гребня и вторичного кардиального поля, обладают принципиально иным сократительным фенотипом и в большей степени зависят от сохранной регуляции фибриллина-1/TGF-β для поддержания структурной и механической целостности, чем гладкомышечные клетки нисходящей аорты сомитного происхождения. Эта клеточно-специфическая уязвимость усугубляется непропорционально высокой гемодинамической (окружной, радиальной и торсионной) нагрузкой на корень и восходящий отдел аорты, которые напрямую воспринимают пульсовую нагрузку выброса левого желудочка.
Микроскопическая картина
Микроскопически в стенках артерий может определяться кистозный медионекроз.
Рентгенологические признаки
Специфические рентгенологические признаки синдрома Марфана отсутствуют, однако при различных методах визуализации в соответствующих системах органов могут наблюдаться следующие признаки и осложнения заболевания:
Скелет
-
общие
вывих сустава
-
позвоночник/череп
атланто-аксиальный подвывих
увеличение межножкового расстояния
кифосколиоз
расширение крестцовых отверстий
-
пресакральное менингоцеле
переднее крестцовое менингоцеле
латеральное крестцовое менингоцеле
-
таз и нижние конечности
прогрессирующая протрузия вертлужной впадины
подвывих большеберцовой кости
косолапость
-
кисти
арахнодактилия
выступание дистальной фаланги большого пальца за пределы ульнарного края ладони при сжатии кисти в кулак (симптом Штейнберга)
сгибательная деформация мизинца (мизинцев)
-
деформации грудной стенки
Сердечно-сосудистая система
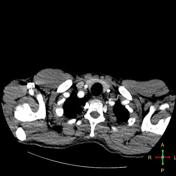
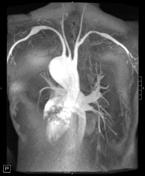
дилатация корня аорты и миксоматозная дегенерация митрального клапана, приводящая к митральной регургитации, являются двумя наиболее частыми кардиальными проявлениями
-
аневризма аорты и расслоение аорты являются наиболее опасными осложнениями; признаками повышенного риска расслоения аорты являются:
семейный анамнез расслоения аорты
дилатация в области синотубулярного соединения аорты
диаметр корня аорты >55 мм
повышенная ригидность аорты
быстро прогрессирующая дилатация корня аорты (>1,7 мм/год)
аортальная регургитация (АР)
дилатация лёгочной артерии
Лёгкие
спонтанный пневмоторакс
формирование кист лёгких и булл
Лечение и прогноз
Варианты медикаментозного лечения включают:
бета-блокаторы: доказано, что они снижают скорость дилатации корня аорты
блокаторы рецепторов ангиотензина: эти препараты также являются антагонистами TGFβ и значительно уменьшают выраженность сердечно-сосудистых и других соматических проявлений
Может потребоваться хирургическое вмешательство на корне аорты, включая протезирование корня аорты (например, операция Бенталла) или экспериментальные вмешательства, такие как персонализированная наружная поддержка корня аорты (PEARS).
Сердечно-сосудистые осложнения являются наиболее частой причиной смерти.
История и этимология
Впервые описан в 1896 году французским педиатром Antoine Bernard-Jean Marfan (1858–1942).
Дифференциальный диагноз
врождённая контрактурная арахнодактилия: имеет значительное фенотипическое сходство с синдромом Марфана, но в настоящее время считается отдельной нозологической единицей из-за генетических различий
синдром Лойса-Дитца: сходные проявления с синдромом Марфана
гомоцистинурия: в некоторых аспектах может напоминать синдром Марфана; однако эктопия хрусталика направлена книзу, в отличие от синдрома Марфана, а также частым признаком является нарушение интеллекта
множественная эндокринная неоплазия типа IIb: может сопровождаться марфаноподобным телосложением
Article courtesy of Yuranga Weerakkody, Radiopaedia.org, rID: 9089, CC BY-NC-SA