Заболевание спектра оптиконевромиелита
Синонимы: Оптиконевромиелит (NMO), NMO, Оптиконевромиелит Девика, Синдром Девика, Заболевание спектра NMO, Болезнь Девика, NMOSD, Заболевание спектра оптиконевромиелита (NMOSD)
Заболевания спектра оптиконейромиелита (ЗСОНМ) — это тяжелое демиелинизирующее заболевание, которое в серопозитивных случаях вызвано аутоантителами к водному каналу аквапорину-4 (AQP4). Классическая клиническая картина ЗСОНМ представлена триадой: двусторонний оптический неврит, продольно распространенный миелит и положительные антитела к AQP4, хотя в рамках ЗСОНМ выделяют гораздо более широкий спектр проявлений.
Терминология
Оптиконейромиелит (ОНМ) ранее назывался болезнью Девика, и традиционно считалось, что ОНМ сопровождается минимальными интракраниальными проявлениями или протекает вовсе без них. Однако в последующем было признано, что к нему относится значительно более широкий спектр проявлений, в связи с чем был предложен термин ЗСОНМ, объединяющий их все.
Примечание: в пересмотре критериев IPND, представленном в 2025 году, сформулирован ряд рекомендаций, включая изменение наименования с «расстройства» на «заболевание» на основании наличия антител к AQP4.
Эпидемиология
Заболевания спектра оптиконевромиелита обычно встречаются у пациентов несколько более старшего возраста, чем при рассеянном склерозе: средний возраст дебюта составляет 41 год, при этом отмечается еще более выраженное преобладание среди женщин (Ж:М 6,5:1). Несмотря на более старшую демографическую группу, NMOSD может развиваться и в педиатрической популяции, составляя 3-5% клинических случаев. Заболевание чаще встречается у лиц азиатского, индийского и африканского происхождения.
Диагностика
Диагностические критерии определены Международной группой экспертов по диагностике ОНМ (IPND).
Клиническая картина
NMOSD обычно протекает с рецидивами и проявляется двумя основными клиническими синдромами:
-
приводит к снижению или потере зрения
обычно двусторонний, но может быть и односторонним
часто с вовлечением хиазмы зрительных нервов
-
приводит к миелопатии, часто выраженной
сопровождается атипичными симптомами, такими как болезненные тонические спазмы и невропатический зуд
Хотя классически эти два клинических проявления возникают одновременно, нередко одно из них предшествует другому на срок до нескольких недель или они развиваются как изолированные клинические эпизоды.
Кроме того, могут наблюдаться другие характерные клинические синдромы:
синдром area postrema
стволовой или мозжечковый синдром
диэнцефальный синдром (например, нарколепсия, вегетативная дисфункция)
церебральный синдром
Кроме того, спектр оптиконевромиелита (ЗСОНМ) включает редкие проявления вне центральной нервной системы у анти-AQP4-серопозитивных пациентов, в том числе:
миозит
снижение слуха вследствие поражения внутреннего уха
организующуюся пневмонию
сопутствующие другие аутоиммунные заболевания (например, системную красную волчанку (СКВ) и болезнь Шёгрена)
Нарастание инвалидизации при ЗСОНМ происходит в основном за счёт обострений (рецидивов). Прогрессирование, не связанное с активностью рецидивов (PIRA), наблюдаемое при рассеянном склерозе, для ЗСОНМ нехарактерно.
Патология
Примерно у 70% (чувствительность 70–90% и специфичность 90%) пациентов с установленным NMOSD можно выявить специфический иммуноглобулин (анти-AQP4-IgG), нацеленный на трансмембранный водный канал (аквапорин-4), расположенный на ножках астроцитов, прилежащих к пограничной мембране. Это объясняет определенную тропность к циркумвентрикулярным органам (например, периакведуктальному серому веществу), которые особенно богаты аквапорином-4.
На ранних стадиях заболевания в зонах демиелинизации выявляются изменения, сходные с рассеянным склерозом, такие как активация макрофагов/микроглии и аксональное повреждение. Однако дополнительно и относительно специфично для NMOSD в этих зонах также наблюдаются выраженная эозинофильная инфильтрация, периваскулярное отложение иммуноглобулинов (особенно IgM) и локальная активация каскада комплемента. Другим отличительным признаком является то, что при NMOSD повреждение аксонов предшествует демиелинизации.
Как правило, заболевание носит спорадический характер, хотя было выявлено некоторое перекрытие иммуногенных свойств между определенными вирусами и водными каналами аквапорина-4.
Рентгенологические признаки
МРТ
МРТ является методом выбора при ЗСОНМ (NMOSD), и при подозрении на данную патологию следует проводить исследование орбит, головного и спинного мозга.
Орбиты
Прицельное исследование орбит (включая T1 C+ (Gd) с жироподавлением и T2-взвешенные последовательности (см. МРТ-протокол: орбита) может продемонстрировать типичные признаки оптического неврита:
зрительные нервы выглядят гиперинтенсивными и утолщенными на T2-взвешенных последовательностях и накапливают контрастное вещество на T1 C+ (Gd)
двустороннее поражение зрительных нервов и распространение патологического сигнала кзади вплоть до хиазмы особенно подозрительно в отношении ЗСОНМ (NMOSD)
на хронических стадиях заболевания может наблюдаться атрофия зрительных нервов с сопутствующим гиперинтенсивным сигналом на T2-взвешенных последовательностях
Головной мозг
Хотя традиционно считалось, что при NMOSD внутричерепная картина остается неизмененной, становится все более очевидным, что бессимптомные изменения выявляются у большинства серопозитивных пациентов с NMOSD. Их можно разделить на несколько категорий:
-
очаги, распределение которых соответствует локализации аквапорина-4 в головном мозге (в высокой концентрации представлен в периэпендимных зонах, прилежащих к желудочкам):
перивентрикулярное (полушарное) сливное поражение белого вещества на широком основании с четкими ровными контурами (в отличие от РС, пальцы Доусона обычно отсутствуют)
периакведуктальное серое вещество
гипоталамус / медиальные отделы таламуса
дорсальные отделы моста / продолговатого мозга
-
множественные очаги в мозолистом теле с гетерогенным сигналом, формирующие мраморный рисунок
валик может быть диффузно поражен и увеличен в объеме
глубокие (или реже субкортикальные) точечные очаги в белом веществе (которые могут напоминать изменения при рассеянном склерозе)
-
более крупные очаги в белом веществе полушарий диаметром >3 см
радиально ориентированные (картина «разлитых чернил») или веретенообразные
минимальный объемный эффект (или его отсутствие), хотя псевдоопухолевые очаги также встречаются
могут вовлекать прилежащую кору
облегченная диффузия
могут чаще встречаться у детей и у пациентов из Восточной Азии и Африки
часто бесследно регрессируют, однако в меньшинстве случаев наблюдается кистозная трансформация
очаги в мозжечке, как правило, вовлекают зубчатое ядро или ножки мозжечка (чаще всего среднюю или верхнюю) и могут непрерывно переходить в очаги в стволе мозга
Кроме того, у пациентов с длительным течением заболевания, часто с анамнезом многочисленных клинических атак, редко может наблюдаться более распространенная, сливная, двусторонняя, симметричная картина гиперинтенсивности на T2/FLAIR, которая может вовлекать субкортикальное и глубокое белое вещество, наружные капсулы, передние отделы височной доли и мозжечок.
Спинной мозг
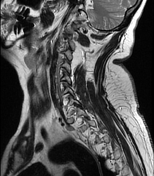
Поражение спинного мозга обширное, обычно с высоким Т2-сигналом, распространяющимся как минимум на три позвоночных сегмента, что известно как продольно распространенный очаг спинного мозга. В острую фазу обычно присутствует отёк спинного мозга. Хотя и реже, короткосегментарный поперечный миелит наблюдается примерно в 15% случаев.
Данные лучевых исследований включают:
-
T1
гипоинтенсивный
при динамическом наблюдении могут выявляться атрофия спинного мозга и гипоинтенсивный сигнал на T1
-
T2
гиперинтенсивный (часто протяженностью >3 тел позвонков), включая яркие точечные очаги (считаются высокоспецифичными, хотя данные получены на небольших сериях)
типично поражение центрального серого вещества, но белое вещество также может вовлекаться
-
T1 C+ (Gd)
накопление контраста встречается часто и имеет вариабельную картину
-
кольцевидное накопление контраста
наблюдается у трети пациентов
как на сагиттальных, так и на аксиальных изображениях
кольцо часто распространяется на несколько позвоночных уровней
может присутствовать пятнистое «облаковидное» накопление контраста в вышеупомянутых гиперинтенсивных на T2 очагах
тонкое эпендимарное накопление контраста, сходное с эпендимитом
линзовидное накопление контраста на сагиттальных изображениях
Лечение и прогноз
Важно дифференцировать ЗСОНМ (NMOSD) от рассеянного склероза, поскольку их лечение не только различается, но и терапия пациента с ЗСОНМ определенными препаратами для лечения рассеянного склероза (бета-интерферон, натализумаб, финголимод, алемтузумаб и др.) может приводить к обострению заболевания.
Лечение острого рецидива
Острые рецидивы следует купировать незамедлительно, поскольку раннее вмешательство существенно улучшает исходы. Стандартная терапия включает внутривенное введение высоких доз метилпреднизолона (1000 мг/сутки в течение 3–5 дней) с последующим постепенным снижением дозы пероральных кортикостероидов. Плазмаферез следует начинать на ранних этапах, в идеале в течение 2 дней от появления симптомов, у пациентов с инвалидизирующими рецидивами или при недостаточном ответе на кортикостероиды; раннее проведение плазмафереза ассоциировано с полным восстановлением у пациентов (до 40% случаев). Терапию внутривенным иммуноглобулином можно рассматривать при недоступности или наличии противопоказаний к плазмаферезу.
Длительная иммунотерапия
Длительная иммуносупрессивная терапия показана всем пациентам с AQP4-IgG-позитивным NMOSD для снижения частоты рецидивов и должна продолжаться даже после наступления стойкой ремиссии. Моноклональные антитела предпочтительны в качестве первой линии терапии при их наличии и доступности:
экулизумаб или равулизумаб: ингибиторы C5 компонента комплемента
инебилизумаб: моноклональное антитело к CD19
сатрализумаб или тоцилизумаб: антагонисты рецепторов к ИЛ-6
ритуксимаб: анти-CD20 моноклональное антитело
Традиционные иммуносупрессоры (азатиоприн, микофенолата мофетил, метотрексат) остаются вариантами выбора в случаях, когда моноклональные антитела недоступны, хотя в целом они уступают моноклональным антителам в предотвращении рецидивов.
Прогноз
Только 22% пациентов полностью восстанавливаются после нелеченых рецидивов, а у 6% улучшение отсутствует. Восстановление строго зависит от времени: плазмаферез, начатый в течение 2 дней от начала обострения, приводит к полному восстановлению почти у 40% пациентов по сравнению со всего 4% при задержке на 7 и более дней.
Пациенты с рецидивирующим течением имеют худший прогноз:
слепота на один или оба глаза: 22% при монофазном течении против 60% при рецидивирующем
моноплегия или параплегия: 31% при монофазном течении против 52% при рецидивирующем
У до 45% пациентов с NMOSD в течение заболевания развиваются когнитивные нарушения, при этом корреляция с продолжительностью заболевания отсутствует.
История и этимология
Заболевание было впервые описано в 1870 году Sir Thomas Clifford Allbutt. Французский термин «neuromyélite optique aiguë» (буквально острый оптикомиелит) был позднее предложен Eugène Devic и Fernand Gault в 1894 году в серии клинических случаев из 16 пациентов. В то время заболевание считалось острым и монофазным.
В течение многих лет оно рассматривалось как подтип рассеянного склероза, хотя постепенно становилось очевидным, что это, вероятно, самостоятельная нозология. Открытие антител anti-AQP4 в 2004 году позволило выделить его в отдельную категорию заболеваний. В настоящее время очевидно, что у значительной части пациентов с клинической картиной NMOSD антитела anti-AQP4 отсутствуют (например, у некоторых определяются антитела anti-MOG), а клиническая картина может быть более гетерогенной.
Дифференциальный диагноз
Дифференциальный диагноз зависит от клинической картины, и при классическом течении диагноз может быть установлен с высокой степенью уверенности. Наиболее важным клиническим и радиологическим дифференциальным диагнозом является рассеянный склероз, поскольку оба состояния могут проявляться невритом зрительного нерва, церебральной и спинальной демиелинизацией, включая поражение мозолистого тела (см. «Практические рекомендации»).
Другим ключевым дифференциальным диагнозом является заболевание, ассоциированное с антителами к гликопротеину миелиновых олигодендроцитов (MOGAD), которое может иметь очень похожую клиническую картину. У пациентов с AQP4-IgG-позитивными ЗСОНМ и невритом зрительного нерва обычно наблюдается более протяженное, но менее выраженное поражение зрительных нервов с более частым вовлечением хиазмы и зрительных трактов.
В целом для пациентов с поражением головного мозга дифференциальный диагноз широк и включает:
заболевание, ассоциированное с антителами к гликопротеину миелиновых олигодендроцитов (MOGAD)
Синдром Сусака: поражение центрального отдела мозолистого тела
нейро-Бехчет: типично мезодиэнцефальное поражение
первичный ангиит ЦНС (PACNS)
острый рассеянный энцефаломиелит (ADEM): поражение серого и белого вещества с более псевдотуморозным характером изменений
У пациентов с поражением спинного мозга дифференциальный диагноз проводится с протяженным очагом спинного мозга. Для типичного яркого пятнистого очага важным дифференциальным диагнозом является острый инфаркт спинного мозга.
Практические аспекты
Многие признаки отличают NMOSD от рассеянного склероза, хотя ни один из них не является патогномоничным. Следует также отметить, что совпадение данных исследования этих двух нозологий может быть выше в азиатских популяциях. Тем не менее, признаки, которые помогают склониться в пользу NMOSD, а не рассеянного склероза, включают:
-
головной мозг
гладкое сливное периэпендимальное распределение (см. выше)
меньшее количество перивентрикулярных очагов овальной формы с перивенулярной ориентацией (отсутствие пальцев Доусона)
меньшее количество юкстакортикальных очагов (U-волокна)
более обширное поражение мозолистого тела (особенно его эпендимной поверхности)
более крупные, более сливные очаги
поражение кортикоспинального тракта и диэнцефальной области (см. выше)
-
спинной мозг
преимущественное поражение центральных, а не периферических отделов спинного мозга
-
зрительные нервы
более протяженный неврит зрительного нерва
преимущественное поражение задних отделов зрительного пути
Article courtesy of Frank Gaillard, Radiopaedia.org, rID: 1218, CC BY-NC-SA