
Рассеянный склероз
Синонимы: РС, Рассеянный склероз (РС), Рассеянный склероз типа Шарко, Классический рассеянный склероз, Рассеянный склероз типа Шарко (РС), Рассеянный склероз с дебютом в детском возрасте, РС с дебютом в детском возрасте, Рассеянный склероз с дебютом в детском возрасте (POMS), РС с дебютом в детском возрасте (POMS), Рассеянный склероз с очень поздним дебютом, Рассеянный склероз с поздним дебютом
Рассеянный склероз (РС) — относительно распространенное приобретенное хроническое демиелинизирующее заболевание с поражением центральной нервной системы, являющееся второй по частоте причиной неврологических нарушений у лиц молодого возраста после травмы. Характерным признаком и критерием рассеянного склероза является диссеминация в пространстве (т. е. множественные очаги в различных отделах головного мозга) и, как правило (но не обязательно), диссеминация во времени (т. е. появление очагов в разные моменты времени).
Выделяют несколько клинических вариантов, каждый из которых имеет специфические, хотя и частично перекрывающиеся, данные исследования и клиническую картину. К ним относятся:
-
классический рассеянный склероз (тип Шарко)
рассеянный склероз с дебютом в детском возрасте (POMS): по различным определениям, рассеянный склероз с дебютом в возрасте <16–18 лет
рассеянный склероз с поздним дебютом: определяется как рассеянный склероз с дебютом в возрасте ≥50 лет
рассеянный склероз с очень поздним началом: определяется как рассеянный склероз с дебютом в возрасте ≥60 лет
псевдотуморозный рассеянный склероз
вариант Марбурга (острый злокачественный)
вариант Шильдера (диффузный церебральный склероз)
концентрический склероз Бало
оптикоспинальный рассеянный склероз
Эта статья в первую очередь посвящена классическому рассеянному склерозу (типа Шарко). Другие варианты, а также другие состояния, ранее ошибочно классифицировавшиеся как рассеянный склероз (например, NMOSD, MOGAD), рассматриваются отдельно.
Эпидемиология
Клиническая картина обычно манифестирует в возрасте от подросткового до шестого десятилетия жизни с пиком приблизительно в 35 лет. До 10% пациентов имеют рассеянный склероз с дебютом в детском возрасте (начало в возрасте <16-18 лет). Рассеянный склероз с поздним началом (дебют в возрасте ≥50 лет) встречается примерно у 5% пациентов. Наблюдается выраженное, хорошо известное преобладание у лиц женского пола с соотношением Ж:М приблизительно 2:1.
Рассеянный склероз имеет примечательное географическое распределение: он редко встречается в экваториальных регионах (например, 15 на 100 000), при этом заболеваемость постепенно увеличивается по мере удаления от экватора (например, 250 на 100 000).
Близнецовые исследования показывают наследуемость ~30%.
Факторы риска
HLA-DR15 (ранее относившийся к HLA-DR2) II класса
перенесённая инфекция ВЭБ как во взрослой, так и в педиатрической популяции
ингибиторы ФНО-α
Диагностика
Для постановки диагноза рассеянного склероза требуется совокупность клинических данных и результатов различных исследований, объединенных в критерии Макдональда для рассеянного склероза, включая:
клинический анамнез
олигоклональные полосы или свободные легкие цепи каппа в ЦСЖ
патологические изменения зрительных вызванных потенциалов (ЗВП) или оптической когерентной томографии (ОКТ)
МРТ головного мозга/глазниц/спинного мозга
отсутствие убедительного альтернативного диагноза
Клиническая картина
Клиническая картина в остром периоде крайне вариабельна из-за различной локализации бляшек, а также меняется со временем. Примеры частых клинических проявлений включают:
-
поражение ствола мозга и черепных нервов:
неврит зрительного нерва, обычно односторонний
межъядерная офтальмоплегия, часто двусторонняя
невралгия тройничного нерва
диплопия, например, вследствие поражения отводящего нерва
головокружение
-
поражение мозжечка:
атаксия и нарушение походки
осциллопсия
-
поражение головного и спинного мозга:
потеря чувствительности или парестезии
признаки поражения верхнего мотонейрона
симптом Лермитта
недержание мочи
-
прочие:
утомляемость
депрессия
феномен Утхоффа: ухудшение симптомов под воздействием тепла и физической нагрузки
когнитивные нарушения
поражение органа зрения: промежуточный увеит, васкулит сетчатки
продромальные желудочно-кишечные проявления, например, синдром раздраженного кишечника, гастрит, дуоденит
Инвалидизация может нарастать посредством двух механизмов:
ухудшение, ассоциированное с обострениями (RAW): ступенчатое накопление инвалидизации вследствие неполного восстановления после острых обострений
прогрессирование, независимое от активности обострений (PIRA): постепенное накопление инвалидизации, не связанное с обострениями
Типы
Описано несколько вариантов/фенотипов течения заболевания:
-
рецидивирующе-ремиттирующий рассеянный склероз (RRMS)
наиболее распространен у взрослых (~85% случаев), еще чаще встречается при рассеянном склерозе с дебютом в детском возрасте (98% случаев)
у пациентов наблюдаются периодические обострения с полным восстановлением (на ранних этапах)
-
вторично-прогрессирующий рассеянный склероз (SPMS)
примерно у 85% взрослых пациентов с рецидивирующе-ремиттирующим рассеянным склерозом заболевание со временем переходит во вторично-прогрессирующую фазу, однако это менее характерно для рассеянного склероза с дебютом в детском возрасте
-
первично-прогрессирующий рассеянный склероз (PPMS)
нечасто встречается у взрослых (10% случаев) и крайне редко при рассеянном склерозе с дебютом в детском возрасте
определяется прогрессирующим накоплением инвалидизации в течение >12 месяцев от начала заболевания, что может быть установлено проспективно или ретроспективно
включает ранее описанный «прогрессирующе-рецидивирующий» паттерн/фенотип
-
доброкачественный рассеянный склероз
спорная форма, на долю которой может приходиться ~20% случаев
по-разному определяется как состояние пациентов, остающихся функционально активными (балл по расширенной шкале оценки степени инвалидизации (EDSS) ≤3) в течение >10–15 лет, и, таким образом, диагноз устанавливается только ретроспективно
Помимо этих типов, выделяют две другие важные формы:
клинически изолированный синдром (КИС): пациенты, перенесшие единичный эпизод неврологической симптоматики, предположительно обусловленный демиелинизацией, но не соответствующие критериям рассеянного склероза; у части таких пациентов при динамическом наблюдении впоследствии развивается рассеянный склероз (точный риск зависит от радиологических и параклинических результатов)
радиологически изолированный синдром (РИС): случайное обнаружение на МРТ Т2-гиперинтенсивных очагов в белом веществе ЦНС, высокохарактерных для рассеянного склероза, при отсутствии типичных клинических симптомов, связанных с воспалительной демиелинизацией, или данных клинического осмотра; этим бессимптомным пациентам может быть установлен диагноз рассеянного склероза согласно критериям Макдональда
Патология
Точная этиология изучена недостаточно, хотя считается, что свой вклад вносят как генетические, так и приобретенные факторы.
Считается, что рассеянный склероз развивается в результате клеточно-опосредованного аутоиммунного ответа против собственных компонентов миелина с гибелью олигодендроцитов, но с минимальной аксональной дегенерацией или ее отсутствием в острой фазе; однако на более поздних стадиях истощение пула олигодендроцитов приводит к дегенерации аксонов.
Хотя из-за географического распределения и кластеризации случаев давно предполагалась роль инфекционного агента (например, вируса Эпштейна — Барр) в патогенезе этого аутоиммунного ответа, убедительных подтверждений этому получено не было. Кроме того, наличие симметричного и часто выраженного высокого T2/FLAIR-сигнала от интрапонтинных сегментов тройничного нерва у 3–7% пациентов с рассеянным склерозом позволило некоторым авторам предположить нейротропную вирусную этиологию с проникновением через аэропищеварительный тракт.
Некоторые авторы также предполагали, что «хроническая цереброспинальная венозная недостаточность» может вызывать или усугублять течение рассеянного склероза, однако эта теория не нашла подтверждения в дальнейших исследованиях или в клинических испытаниях методов устранения венозной недостаточности.
Вне зависимости от точной причины демиелинизация происходит в отдельных перивенулярных очагах, называемых бляшками, размеры которых варьируют от нескольких миллиметров до нескольких сантиметров. Каждый очаг проходит три патологические стадии:
-
ранняя острая стадия (активные бляшки)
активный распад миелина
бляшки выглядят розовыми и отёчными
-
подострая стадия
бляшки становятся более бледными («меловидными»)
большое количество макрофагов
-
хроническая стадия (неактивные бляшки/глиоз)
минимальный распад миелина или его отсутствие
глиоз с сопутствующей утратой объёма
выглядят серыми/полупрозрачными
Рентгенологические признаки
Бляшки могут возникать в любых отделах центральной нервной системы. Как правило, они имеют овоидную форму и перивенулярное расположение.
КТ
КТ-признаки обычно неспецифичны, и выраженные изменения, выявляемые на МРТ, могут определяться на фоне практически нормальной КТ-картины. Возможные признаки включают:
бляшки могут иметь однородно сниженное ослабление
при длительно текущем рассеянном склерозе может определяться атрофия головного мозга
в активной фазе некоторые бляшки могут демонстрировать накопление контраста
МРТ
МРТ позволяет не только подтвердить диагноз (см. диагностические критерии рассеянного склероза Макдональда); повторные исследования позволяют оценить ответ на лечение и помочь определить тип течения заболевания.
Протокол
Для первичной диагностики рассеянного склероза рекомендуются следующие МР-последовательности:
-
головной мозг
-
основные последовательности
3D T2 FLAIR
аксиальная 2D T2-взвешенная или 2D двухэховая T2- и PD-взвешенная
3D T2* градиентное эхо с эхо-планарными изображениями или оптимизированные магнитудные (амплитудные) изображения SWI
T1-взвешенные постконтрастные (аксиальные 2D или сагиттальные 3D) (полученные как минимум через 5 минут после введения гадолинийсодержащего контрастного вещества)
-
дополнительные последовательности
фильтрованные фазовые изображения 3D T2*-GRE EPI или оптимизированной SWI, либо количественное картирование магнитной восприимчивости на основе исходных данных многоэхового GRE или SWI
DWI
3D DIR или PSIR
3D T1-взвешенные доконтрастные (например, MPRAGE)
-
-
спинной мозг
-
основные последовательности
2 из следующих сагиттальных последовательностей: 2D T2-взвешенная, 2D PD-взвешенная, 2D STIR, 2D PSIR или 3D MPRAGE
аксиальная 2D T2-взвешенная спин-эхо или градиентное эхо как минимум шейного отдела
сагиттальная 2D T1-взвешенная постконтрастная
-
дополнительные последовательности
аксиальная 2D T1-взвешенная постконтрастная
-
-
зрительный нерв
-
основные последовательности
корональная 2D или 3D T2-взвешенная с жироподавлением или STIR
корональная 2D или 3D T1-взвешенная с жироподавлением постконтрастная
-
дополнительные последовательности
аксиальная 2D T2 с жироподавлением или STIR
аксиальная 2D T1-взвешенная с жироподавлением постконтрастная
3D DIR головного мозга и орбит
-
При контрольных исследованиях рассеянного склероза для выявления субклинической активности заболевания на фоне лечения постконтрастная томография считается необязательной, как и визуализация зрительных нервов и спинного мозга. SWI также иногда исключается при повторных сканированиях, хотя согласованных рекомендаций по этому поводу не публиковалось.
Демиелинизирующие бляшки
В головном мозге бляшки рассеянного склероза могут быть инфратенториальными, перивентрикулярными, юкстакортикальными или кортикальными, либо локализоваться в глубоком белом веществе. Также могут поражаться зрительные нервы. Определения для очагов в этих областях рассматриваются в статье диагностические критерии Макдональда.
В спинном мозге характерные очаги обычно располагаются по периферии и занимают менее 3 сегментов в краниокаудальном направлении. Более центрально расположенные или продольно распространенные очаги в спинном мозге крайне нетипичны и указывают на другие демиелинизирующие заболевания, такие как NMOSD. Очаги с вовлечением мозгового конуса встречаются редко. Добавление последовательности STIR при МРТ 3 Т повышает чувствительность выявления этих очагов по сравнению с T2 FSE или T1-взвешенными последовательностями.
У подавляющего большинства (~72,5% пациентов) с рецидивирующе-ремиттирующим рассеянным склерозом очаги в спинном мозге развиваются в течение 2 лет с момента постановки диагноза.
Демиелинизирующие бляшки при рассеянном склерозе могут иметь следующие характеристики сигнала:
-
T1
очаги обычно изо- или гипоинтенсивные («чёрные дыры» на T1)
в области мозолисто-септального сочленения могут определяться множественные мелкие гипоинтенсивные очаги (симптом «ожерелья Венеры») или же мозолистое тело может просто выглядеть истончённым
гиперинтенсивные очаги ассоциированы с атрофией головного мозга и прогрессированием заболевания
-
T2
очаги гиперинтенсивные
острые очаги часто имеют перифокальный отёк
-
FLAIR
очаги гиперинтенсивные
очень ранним признаком является симптом «точки-тире» эпендимы
когда они распространяются центробежно вдоль мозговых венул и располагаются перпендикулярно боковым желудочкам в треугольной конфигурации (распространяясь радиально кнаружи — лучше всего видны на парасагиттальных изображениях), их называют пальцами Доусона
FLAIR более чувствительна, чем T2, в выявлении юкстакортикальных и перивентрикулярных бляшек, тогда как T2 более чувствительна к инфратенториальным очагам
-
DIR (двойная инверсия-восстановление)
очаги гиперинтенсивные
DIR — это последовательность, которая подавляет сигнал как от ЦСЖ, так и от белого вещества, обеспечивая более четкую визуализацию бляшек по сравнению с FLAIR
-
PSIR (фазово-чувствительная инверсия-восстановление)
очаги гипоинтенсивные
особенно полезна для выявления очагов в сером веществе
-
SWI
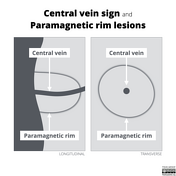
симптом центральной вены: при более высокой напряженности магнитного поля большинство бляшек являются перивенулярными (при 3 Т — 45% очагов; при 7 Т — 87% очагов)
очаги с парамагнитным ободком: могут выявляться примерно у 50% пациентов; их наличие повышает специфичность диагноза и коррелирует со степенью инвалидизации при заболевании
-
T1 C+ (Gd)
активные очаги демонстрируют накопление контраста
накопление контраста часто незамкнутое по периферии (симптом разомкнутого кольца)
-
DWI/ADC
активные бляшки могут демонстрировать высокий или низкий ADC (повышенную или сниженную диффузию)
также морфологически обычно имеют вид разомкнутого кольца
-
PD
PD-изображения лучше выявляют очаги рассеянного склероза в шейном отделе спинного мозга, особенно когда T2-изображения не позволяют визуализировать эти очаги
-
МР-спектроскопия
пики NAA внутри бляшек могут быть снижены, что является наиболее частым и характерным признаком
холин и лактат повышены в острой патологической фазе
Хронические активные очаги
Хронические активные очаги (CALs) представляют собой особый тип очагов головного мозга при рассеянном склерозе, отражающий продолжающееся вялотекущее (тлеющее) воспаление и тесно связанный с прогрессированием, не зависящим от активности обострений (PIRA):
очаги с парамагнитным ободком (PRLs): визуализируется темный ободок на SWI, соответствующий богатому железом воспалительному краю
-
медленно расширяющиеся очаги (SELs)
очаги с постепенным концентрическим ростом во времени по данным повторных МРТ в областях ранее существовавших T2-очагов
до 32% очагов рассеянного склероза у пациента могут являться SELs, и приблизительно у 70% пациентов с рассеянным склерозом определяется как минимум один очаг типа SEL
обычно SELs не накапливают контрастное вещество
приблизительно 40-50% очагов с парамагнитным ободком соответствуют критериям SEL, а 10-15% SEL имеют парамагнитный ободок
ПЭТ-визуализация может выявлять активное воспаление по краю очага
Хронические активные очаги ассоциированы с более выраженной инвалидизацией, прогрессирующим течением заболевания и атрофией головного мозга.
Атрофия
Помимо очаговых поражений, рассеянный склероз также характеризуется атрофией головного мозга. Она может быть выраженной, с потерей объёма 0,5-1,35% в год. Степень атрофии всего головного мозга, определяемая при волюметрическом анализе, хорошо коррелирует со степенью инвалидизации, тогда как атрофия коры особенно тесно коррелирует с когнитивными нарушениями.
Кроме того, объём сосудистого сплетения (CPV) рассматривается в качестве нового биомаркера рассеянного склероза: объём сосудистого сплетения у пациентов с рассеянным склерозом больше, чем в контрольной группе здоровых лиц. Объём сосудистого сплетения также коррелирует с показателями атрофии, очаговой нагрузкой и степенью клинической инвалидизации.
Лечение и прогноз
Основные цели ведения пациентов двояки:
замедление прогрессирования с помощью препаратов, изменяющих течение заболевания
облегчение симптомов
Немедикаментозная терапия включает:
отказ от курения
прием препаратов витамина D
инсоляция (пребывание на солнце): по-видимому, коррелирует со снижением темпов прогрессирования заболевания — до клинически значимого уровня — и риска инвалидизации
Терапия, модифицирующая течение заболевания, включает фармакологические препараты, аутологичную трансплантацию гемопоэтических стволовых клеток и CAR-T-клеточную терапию (терапию Т-клетками с химерным антигенным рецептором). Хотя подробное обсуждение отдельных препаратов и методов лечения выходит за рамки этой статьи, к основным доступным лекарственным средствам относятся:
интерферон бета: ингибирование пролиферации Т-лимфоцитов
глатирамера ацетат (Копаксон): иммуномодуляция
терифлуномид (Обаджио): снижает активацию и пролиферацию как T-, так и B-клеток
диметилфумарат (Текфидера) и дироксимела фумарат (Вумерити): иммуномодуляция
финголимод (Гилениа), сипонимод (Майзент) и озанимод (Зепозия): предотвращают миграцию лимфоцитов из лимфатических узлов в ЦНС
натализумаб (Тизабри): ингибирует связывание лимфоцитов с эндотелием
кладрибин (Мавенклад): аналог пуринов, воздействующий на лимфоциты
окрелизумаб (Окревус), офатумумаб (Кесимпта), ублитуксимаб (Бриумви) и ритуксимаб: анти-CD20 моноклональные антитела
алемтузумаб (Лемтрада): иммуномодуляция функции T- и B-клеток
митоксантрон (Новантрон): снижает пролиферацию T- и B-клеток и уменьшает активацию T-клеток
Прогноз
Прогноз вариабелен и зависит от формы заболевания (например, первично-прогрессирующая форма имеет худший прогноз, чем ремиттирующая), проводимой терапии и других факторов (например, возраста, пола, выраженности очагового поражения и т. д.). В целом медиана времени трансформации ремиттирующего рассеянного склероза во вторично-прогрессирующий рассеянный склероз составляет ~30 лет.
Осложнения
Помимо возможного прогрессирования заболевания, приводящего к нарастанию неврологического дефицита, необходимо учитывать ряд специфических осложнений. К ним относятся:
-
специфические осложнения терапии, модифицирующей течение заболевания
например, инфекции на фоне применения любых препаратов
например, прогрессирующая многоочаговая лейкоэнцефалопатия (ПМЛ) и другие менее частые проявления JC-вирусной инфекции ЦНС (нейронопатия гранулярных клеток, вызванная JC-вирусом, энцефалопатия, вызванная JC-вирусом, и менингит, вызванный JC-вирусом) на фоне применения натализумаба (и редко других препаратов) у пациентов с положительной серологией на JC-вирус
например, ПМЛ-ВИРС (PML-IRIS) как осложнение отмены натализумаба или лечения ассоциированной с натализумабом ПМЛ с помощью плазмафереза или иммуносорбции
например, макулярный отёк на фоне финголимода
например, тиреоидит на фоне алемтузумаба
-
первичная лимфома ЦНС
редко лимфома, по-видимому, развивается из ранее выявленных демиелинизирующих очагов
увеличение риска инсульта более чем в 2 раза, возможно, связанное с хронической воспалительной васкулопатией
История и этимология
Рассеянный склероз был впервые описан французским неврологом Jean-Martin Charcot (1825–1893) в 1868 году.
Дифференциальный диагноз
Дифференциальный диагноз зависит от локализации и картины демиелинизации. Для классического РС (тип Шарко) дифференциальный ряд можно разделить на интракраниальное и спинальное поражение.
При интракраниальном поражении дифференциальный диагноз включает:
все другие демиелинизирующие заболевания (например, NMOSD, MOGAD)
мигрень (наиболее частый ошибочный диагноз в одном из исследований)
наследственные болезни мелких сосудов головного мозга (например, CADASIL, болезнь Фабри, COL4A1-ассоциированная болезнь мелких сосудов головного мозга)
CSF1R-ассоциированная лейкоэнцефалопатия
болезнь Александера с началом во взрослом возрасте
некоторые первичные митохондриальные заболевания (например, LHON)
нейроборрелиоз
проявления первичного антифосфолипидного синдрома со стороны ЦНС
индуцированная левамизолом лейкоэнцефалопатия
болезнь полиглюкозановых телец взрослых
гаплонедостаточность CTLA4 с аутоиммунной инфильтрацией
Синдром Вольфрама 1
Болезнь Маркиафавы-Биньями (при очагах в мозолистом теле)
CLIPPERS
При поражении спинного мозга следует учитывать следующее:
другие причины поперечного миелита, включая другие демиелинизирующие заболевания (например, NMOSD, MOGAD) и нейросаркоидоз
инфекционный миелит
опухоли спинного мозга (например, астроцитомы)
инфаркт спинного мозга (например, синдром сулькальной артерии)
Варианты течения рассеянного склероза (например, псевдотуморозный РС) рассматриваются отдельно.
См. также
сочетанная центральная и периферическая демиелинизация: сопутствующие признаки периферической демиелинизации
Клинические случаи
 Диагноз подтверждён
Неврит зрительного нерва (при рассеянном склерозе)
Демиелинизирующее заболевание в анамнезе.
 Диагноз подтверждён
Оптиконейромиелит
Острое развитие пареза правой нижней конечности и парестезий правой верхней конечности. Пациент наблюдается в клинике в связи с длительным лечением.
 Диагноз подтверждён
Рассеянный склероз
 Диагноз подтверждён
Концентрический склероз Бало
Головная боль и левосторонние смешанные чувствительные и двигательные нарушения.
 Диагноз подтверждён
Рассеянный склероз
Левостороннее онемение и периодическое покалывание.
 Диагноз подтверждён
Рассеянный склероз — «черные дыры»
Пациент с ранее установленным диагнозом рассеянного склероза, динамическое наблюдение.
 Диагноз подтверждён
Энцефалоцеле
Длительно существующие периодические прозрачные выделения из носа и судорожные приступы.
 Диагноз подтверждён
Ecchordosis physaliphora
Плановое динамическое наблюдение при рассеянном склерозе
 Диагноз подтверждён
Рассеянный склероз спинного мозга
 Диагноз подтверждён
Заболевания спектра оптиконевромиелита
Ранее диагностированный оптиконевромиелит, динамическое наблюдение со значительным улучшением. В настоящее время обратился с атаксией.
 Диагноз подтверждён
Рассеянный склероз: поздняя стадия
Слабость в ногах. Данные предыдущих исследований для сравнения отсутствуют.
 Диагноз подтверждён
Рассеянный склероз
Пациент с диагнозом, установленным несколько лет назад в другом медицинском учреждении, поступил для проведения плановой МРТ без новых симптомов или эпизодов за последний год. Предыдущая МРТ недоступна.
 Диагноз подтверждён
Псевдотуморозный демиелинизирующий очаг
Правосторонняя неврологическая симптоматика.
 Диагноз подтверждён
Рассеянный склероз (РС) — критерии Макдональда
Затуманивание зрения в левом глазу и онемение правой нижней конечности с прогрессирующим течением.
 Диагноз не подтверждён
Концентрический склероз Бало
Подострая прогрессирующая левосторонняя слабость, которой не предшествовала вирусная инфекция.
 Диагноз подтверждён
Наследственная гипертрофическая невропатия
Прогрессирующая невропатия III и V пар черепных нервов. В анамнезе рассеянный склероз.
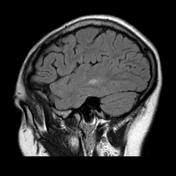 Диагноз подтверждён
Рассеянный склероз
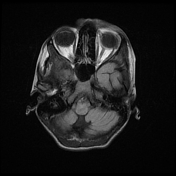 Диагноз подтверждён
Рассеянный склероз
Интермиттирующий парапарез, парестезии.
 Диагноз не подтверждён
Симптом центральной вены и очаг с парамагнитным ободком (иллюстрация)
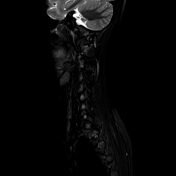 Диагноз подтверждён
Заболевание спектра оптиконейромиелита (NMOSD)
Острый прогрессирующий спастический тетрапарез и упорная тошнота и икота в анамнезе
 Диагноз подтверждён
Псевдотуморозный рассеянный склероз
Рецидивирующие судорожные приступы.
 Диагноз не подтверждён
Концентрический склероз Бало
Правосторонняя слабость.
 Диагноз не подтверждён
Синдромы неполного поражения спинного мозга (иллюстрации)
 Диагноз подтверждён
Синдром лицевого бугорка
Пациент с ранее установленным диагнозом рассеянного склероза (РС) и недавно развившимся парезом левого лицевого нерва.
Article courtesy of Frank Gaillard, Radiopaedia.org, rID: 1700, CC BY-NC-SA