Синдром Ли
Синонимы: Болезнь Ли, Синдром Ли, Энцефалопатия Ли, Подострая некротизирующая энцефаломиелопатия, Подострая некротизирующая энцефаломиелопатия (SNEM)
Синдром Ли (синдром Лея), также известный как подострая некротизирующая энцефаломиелопатия (SNEM), представляет собой митохондриальное заболевание, характеризующееся прогрессирующей нейродегенерацией, митохондриальной дисфункцией и двусторонними очагами в центральной нервной системе, которое неизменно приводит к летальному исходу, как правило, в детском возрасте.
Эпидемиология
Синдром Ли встречается редко — приблизительно у 1 из 40 000 новорождённых, хотя в некоторых популяциях частота значительно выше (например, в провинции Квебек в Канаде). Половая или расовая предрасположенность отсутствует.
Клиническая картина
Как правило, симптомы манифестируют в возрасте до 2 лет; дебют в более старшем детском возрасте (ювенильная форма) или у взрослых (взрослая форма) наблюдается крайне редко. Формы с более поздним началом обычно прогрессируют медленнее.
Клиническая картина крайне гетерогенна и часто провоцируется метаболическим стрессом (например, инфекцией), однако возможные проявления включают (в примерном порядке убывания частоты встречаемости):
-
задержка/регресс психомоторного развития или развития в целом
в целом наиболее частый клинический признак
чаще встречается при заболевании с ранним началом
мышечная гипотония
дыхательная дисфункция
трудности при вскармливании и дисфагия
судорожные приступы (фокальные и/или генерализованные типы) и эпилепсия
-
нервно-мышечная слабость
чаще встречается при заболевании с поздним началом
глазные симптомы: нистагм, птоз, офтальмоплегия, атрофия зрительного нерва, ретинопатия
-
атаксия
чаще встречается при заболевании с поздним началом
дистония
нейросенсорная тугоухость
Реже наблюдается поражение органов за пределами центральной нервной системы, включая сердечные, желудочно-кишечные и почечные проявления. Гипертрихоз был описан у некоторых пациентов, конкретно с мутацией в гене SURF1.
Патология
Генетика
Синдром Ли является одним из многих митохондриальных заболеваний. Он обусловлен дисфункцией или дефицитом одного или нескольких комплексов электрон-транспортной цепи в митохондриях.
Эти комплексы кодируются либо ядерной ДНК (яДНК), либо митохондриальной ДНК (мтДНК), и, таким образом, мутации в различных генах каждого из геномов могут приводить к развитию синдрома Ли. Фенотипы с более поздним началом чаще ассоциированы с мутациями мтДНК.
Наиболее часто вовлекаемые гены при синдроме Ли включают:
-
мтДНК:
ген MT-ATP6, который кодирует комплекс V
гены MT-ND (например, MT-ND5), которые кодируют комплекс I
яДНК: ген SURF1, кодирующий комплекс IV
Учитывая широкий спектр генов, при синдроме Ли наблюдаются различные типы наследования. К ним относятся митохондриальный (т. е. материнский) или аутосомно-рецессивный типы наследования, и очень редко — Х-сцепленный рецессивный и аутосомно-доминантный типы наследования.
Микроскопическая картина
Биопсия головного мозга проводится редко, однако выявляет признаки хронического энергетического дефицита, приводящего к таким гистологическим изменениям, как:
спонгиоформная дегенерация
пролиферация капилляров
гибель нейронов
глиоз
Эти данные исследования сходны с изменениями при инфаркте.
Маркеры
Уровень лактата в ЦСЖ и сыворотке крови обычно повышен.
Рентгенологические признаки
КТ
На КТ выявляются участки пониженной плотности, соответствующие зонам патологического сигнала на T2 при МРТ (см. ниже). Иногда в некоторых из этих участков может наблюдаться накопление контрастного вещества.
МРТ
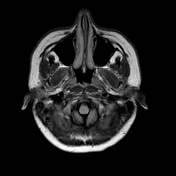
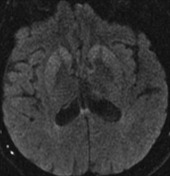
Изменения на МРТ гетерогенны, хотя отчетливых различий между разными мутациями зафиксировано не было. Как правило, распределение имеет тенденцию к симметричности; некоторые очаги со временем могут регрессировать, тогда как другие могут оставаться стойкими и эволюционировать.
-
T2: высокий сигнал
базальные ганглии (чаще всего), в частности скорлупа
-
ствол головного мозга (может поражаться любой уровень, но в особенности средний мозг (например, периакведуктальное серое вещество) и продолговатый мозг)
редко описан симптом «двойной панды»
субталамические ядра и зубчатые ядра
поражение белого вещества полушарий большого мозга, белого вещества мозжечка или спинного мозга встречается редко
T1: обычно выявляется снижение интенсивности сигнала в зонах гиперинтенсивного сигнала на T2, хотя могут определяться отдельные участки гиперинтенсивности, а также некоторое накопление контраста после введения препаратов гадолиния
DWI: в острой фазе может определяться высокий сигнал диффузии (так называемые «инсультоподобные» очаги)
-
МР-спектроскопия
Лечение и прогноз
Патогенетической терапии не существует, хотя часто назначается «митохондриальный коктейль», в различных комбинациях включающий такие компоненты, как тиамин (витамин B1), коэнзим Q-10, рибофлавин (витамин B2) и витамин C. В целом следует избегать применения препаратов с митохондриальной токсичностью (например, вальпроата натрия).
Прогноз неблагоприятный, летальный исход обычно наступает в детском возрасте. Чем позже дебют заболевания, тем медленнее прогрессирует ухудшение состояния. Смерть чаще всего наступает от дыхательной недостаточности.
Факторы, ассоциированные с худшим исходом:
дебют заболевания в возрасте до 6 месяцев
госпитализация в отделение интенсивной терапии
очаги в стволе головного мозга
пик лактата при МРС
История и этимология
Назван в честь Archibald Denis Leigh (1915–1998), британского психиатра и невропатолога, который впервые описал это заболевание в 1951 году.
Дифференциальный диагноз
-
сходная картина, однако обычно развивается у совершенно другой группы пациентов
сосцевидные тела обычно не вовлекаются при синдроме Ли (Лея)
накопление контраста более характерно для энцефалопатии Вернике
геморрагические изменения более характерны для энцефалопатии Вернике
-
другие митохондриальные заболевания (например, синдром MEGDEL)
поражение ствола мозга и базальных ганглиев менее выражено
-
острый некротизирующий энцефалит детского возраста
уровень лактата обычно в норме
биотин-тиамин-чувствительное заболевание базальных ганглиев
токсические энцефалопатии (например, отравление угарным газом)
Article courtesy of Frank Gaillard, Radiopaedia.org, rID: 1575, CC BY-NC-SA