Болезнь Александера
Синонимы: Болезнь Александера, Фибриноидная лейкодистрофия, Болезнь Александера с ювенильным началом, Болезнь Александера с детским началом, Болезнь Александера с инфантильным началом, Болезнь Александера с неонатальным началом, Болезнь Александера с началом во взрослом возрасте
Болезнь Александра, также известная как фибриноидная лейкодистрофия, — это редкая лейкодистрофия. Хотя клинические проявления обычно возникают в младенческом возрасте, также выделяют неонатальный, ювенильный и взрослый варианты. Как и при многих заболеваниях с вариабельным возрастом дебюта, чем раньше проявляется болезнь, тем более фульминантным является клиническое течение.
Классификация
Традиционно болезнь Александра разделяли на три формы в зависимости от возраста дебюта, а неонатальная форма была выделена позже в качестве четвертой отдельной формы:
неонатальный дебют: <30 дней
инфантильный/детский дебют (наиболее частый): 0–2 года
ювенильный дебют: 2–12 лет
взрослый дебют (AOAD): >12 лет
В качестве альтернативы заболевание можно разделить на два типа:
-
тип 1: типичные признаки на МРТ
ранний дебют (обычно в возрасте <4 лет)
энцефалопатия, задержка физического развития, макроцефалия, задержка моторного развития, судорожные приступы
-
тип 2: атипичные МРТ-признаки
любой возраст, но обычно с более поздним началом
вегетативная дисфункция, бульбарные симптомы, глазодвигательные нарушения
Болезнь Александера с началом в детском возрасте
Болезнь Александера с началом в детском возрасте (обычно 1-й тип) обычно манифестирует у младенцев и детей младшего возраста. Как правило, заболевание носит спорадический характер, хотя в некоторых случаях была выявлена связь с геном глиального фибриллярного кислого белка (GFAP).
Клиническая картина
Обычно наблюдается макроцефалия, а другие клинические проявления включают прогрессирующий тетрапарез и спастичность, судороги и интеллектуальные нарушения.
Патология
Большинство случаев являются спорадическими, однако описаны и семейные формы заболевания. Гетерозиготная мутация в кодирующей области гена GFAP (картированного на хромосоме 17q21), кодирующего специфичный для астроцитов белок промежуточных филаментов, ассоциирована с большинством случаев спорадического инфантильного дебюта.
Гистологически заболевание характеризуется накоплением большого количества волокон Розенталя и эозинофильных гранулярных телец (крупных скоплений отростков астроцитов) в дегенерированном (демиелинизированном) белом веществе, что является продуктом GFAP. Само по себе это неспецифический признак, так как они также встречаются при медленнорастущих или доброкачественных астроцитомах (например, при пилоцитарных астроцитомах). Внутриклеточное отложение волокон Розенталя может нарушать функционирование олигодендроцитов.
Рентгенологические признаки
Заболевание начинается в лобных отделах и распространяется кзади. Субкортикальные U-волокна изначально относительно сохранны, но вовлекаются сравнительно рано в ходе течения заболевания. Терминальная стадия заболевания характеризуется накапливающей контрастное вещество кистозной лейкомаляцией.
МРТ
T2: повышение интенсивности МР-сигнала в
белом веществе обеих лобных долей, чаще симметричное
головке хвостатого ядра > бледном шаре > таламусе > стволе мозга
перивентрикулярном ободке
T1 C+ (Gd): в тех же зонах может определяться накопление контраста
Может наблюдаться окклюзионная гидроцефалия, развивающаяся вследствие периакведуктального поражения и отека базальных ганглиев.
Ювенильная форма и болезнь Александра с дебютом во взрослом возрасте
Болезнь Александра с дебютом во взрослом возрасте (AOAD), которую стали с определенной частотой выявлять только после обнаружения мутации в гене GFAP, характеризуется существенно иной клинической картиной и данными исследования.
Клиническая картина
Болезнь Александра с дебютом во взрослом возрасте проявляется выраженной бульбарной симптоматикой (дисфагия, дисфония или дизартрия), пирамидным типом мышечной слабости и спастичности, мозжечковой атаксией, симптоматическим тремором мягкого нёба (нёбным миоклонусом), нарушениями сна, вегетативной дисфункцией и/или нейропсихиатрическими симптомами.
Патология
Болезнь Александра у взрослых в некоторых родословных может иметь аутосомный тип наследования. Как правило, это аутосомно-доминантный тип, однако в редких случаях были описаны и аутосомно-рецессивные формы.
Рентгенологические признаки
МРТ
-
T2/FLAIR: повышенный сигнал на T2 (отражающий демиелинизацию) и атрофия, поражающая различные отделы
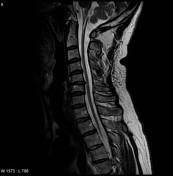
продолговатый мозг и верхний отдел шейного утолщения спинного мозга: симптом «бурундука» при изменениях сигнала в продолговатом мозге (аксиальная проекция), симптом по типу «крестовой булочки» при изменениях сигнала в продолговатом мозге (аксиальная проекция) и симптом «головастика» при атрофии (сагиттальная проекция)
эпизодическое поражение базальных ганглиев, таламусов, нижних ножек мозжечка и редкое поражение средних и верхних ножек мозжечка
поражение супратенториального белого вещества, обычно перивентрикулярного, может наблюдаться у пациентов в возрасте <40 лет
T1 C+ (Gd): пятнистое накопление контраста нечасто наблюдается у взрослых пациентов
Помимо изменений сигнала и атрофии, в качестве характерного признака болезни Александера с началом во взрослом возрасте также описано наличие «желудочковых гирлянд», которые представляют собой гирляндоподобный паттерн кровеносных сосудов (вероятно, вен) и периваскулярных волокон Розенталя, лучше всего визуализируемый вдоль внутренней поверхности боковых желудочков на T1- и/или T2-взвешенных последовательностях.
Несмотря на то, что симптоматический нёбный тремор является признанным клиническим проявлением, радиологический коррелят в виде гипертрофической оливарной дегенерации редко выявляется на МРТ. Вместо этого часто наблюдается выраженная оливарная дегенерация (атрофия) без гипертрофии.
Лечение и прогноз
Ведение пациентов с болезнью Александра с любым возрастом дебюта в целом носит поддерживающий характер. Новые методы терапии, такие как зилганерсен (антисмысловая терапия, направленная на РНК GFAP), могут обладать болезнь-модифицирующими свойствами.
История и этимология
Заболевание названо в честь новозеландского патологоанатома William Stewart Alexander (1919-2013), который впервые описал данное состояние в описании клинического случая в 1949 году.
Дифференциальный диагноз
Основным дифференциальным диагнозом при болезни Александера с дебютом в детском возрасте являются другие лейкодистрофии.
При болезни Александера с дебютом во взрослом возрасте дифференциальный диагноз шире и включает:
лейкодистрофии взрослых (например, адреномиелонейропатию, LBSL, CSF1R-ассоциированную лейкоэнцефалопатию)
болезнь полиглюкозановых телец взрослых
прогрессирующая атаксия и палатинальный тремор
эссенциальный палатинальный тремор
Article courtesy of Frank Gaillard, Radiopaedia.org, rID: 5267, CC BY-NC-SA