
Мультисистемная атрофия
Синонимы: Мультисистемная атрофия, Мультисистемная атрофия (МСА), МСА, Множественная системная атрофия, Множественная системная атрофия (МСА), Стриатонигральный синдром, МСА с преобладанием паркинсонизма, Нигростриарный синдром, Нигростриарная дегенерация, Оливопонтоцеребеллярная атрофия, Оливопонтоцеребеллярная атрофия (ОПЦА), ОПЦД, ОПЦА, Синдром Дежерина — Тома, МСА-С, Мультисистемная атрофия с преобладанием мозжечковой атаксии, Оливо-понто-церебеллярная дегенерация, Оливопонтоцеребеллярная дегенерация, Мультисистемная атрофия, паркинсонический тип (МСА-П), Стриатонигральная дегенерация, Мультисистемная атрофия — паркинсонический тип, МСА-П, Мультисистемная атрофия — паркинсонический тип (МСА-П), Мультисистемная атрофия, мозжечковый тип (МСА-С)
Мультисистемная атрофия (МСА)< (MSA)< — это спорадическое нейродегенеративное заболевание и синуклеинопатия, характеризующаяся различной степенью выраженности мозжечковой атаксии, вегетативной дисфункции, паркинсонизма и кортикоспинальной дисфункции.
Терминология
Зонтичный термин «мультисистемная атрофия» объединяет несколько ранее описанных состояний. В зависимости от преобладающего двигательного синдрома выделяют два клинических фенотипа:
мультисистемная атрофия мозжечкового типа (MSA-C), ранее известная как оливопонтоцеребеллярная атрофия
мультисистемная атрофия паркинсонического типа (MSA-P), ранее известная как стриатонигральная дегенерация
Третья, исторически выделявшаяся форма, известная как синдром Шая – Дрейджера, иногда обозначалась как MSA-A (вегетативный тип), однако диагностические критерии Общества расстройств движений (Movement Disorder Society) 2022 года рассматривают вегетативные симптомы как ключевой компонент как клинически установленной MSA-C, так и MSA-P. Таким образом, термин MSA-A больше не используется.
В редких случаях в англоязычной литературе вместо «multiple system atrophy» ошибочно используется термин «multisystem atrophy».
Эпидемиология
Мультисистемная атрофия — спорадическое заболевание с распространенностью 4 случая на 100 000 человек. Симптомы обычно манифестируют в возрасте от 40 до 60 лет. Показатели распространенности демонстрируют выраженную географическую вариабельность: от 0,5 на 100 000 в Испании до 17 на 100 000 в Японии.
Факторы риска
Наиболее надежные генетические ассоциации выявлены для вариантов генов SNCA и COQ2, хотя они имеют популяционную специфичность.
Диагностика
Обновленные критерии Общества двигательных расстройств (Movement Disorder Society) 2022 года для диагностики МСА включают четыре диагностические категории:
-
патоморфологически подтвержденная МСА
посмертное исследование, выявляющее распространенные и многочисленные альфа-синуклеин-позитивные глиальные цитоплазматические включения в ЦНС, ассоциированные с нейродегенеративными изменениями в стриатонигральных или оливопонтоцеребеллярных структурах
-
клинически достоверная МСА
спорадическое прогрессирующее заболевание с дебютом у взрослых (>30 лет)
вегетативная дисфункция*
-
≥1 клинического двигательного признака:
мозжечковый синдром (как минимум два из следующих: атаксия походки, атаксия в конечностях, мозжечковая дизартрия или глазодвигательные нарушения)
паркинсонизм с низким ответом на терапию леводопой
-
≥2 дополнительных клинических признаков:
двигательные признаки: быстрое прогрессирование заболевания, постуральная неустойчивость, тяжелые нарушения речи или выраженная дисфагия, возникшие в течение 3 лет от манифестации двигательных симптомов; индуцированная леводопой краниоцервикальная дистония; симптом Бабинского; миоклонические подергивания или кинетический тремор; постуральные деформации
недвигательные признаки: стридор, инспираторные вздохи, холодные с изменением окраски кисти и стопы, эректильная дисфункция, насильственный (патологический) смех или плач
-
≥1 МРТ-маркера поражения головного мозга
-
MSA-C
атрофия скорлупы и эффект магнитной восприимчивости или повышенная диффузия
атрофия моста и средних мозжечковых ножек
симптом крестовой булочки
-
MSA-P
атрофия скорлупы и эффект магнитной восприимчивости или повышение диффузии
атрофия средней мозжечковой ножки или повышение диффузии
атрофия моста
атрофия мозжечка
симптом крестовой булочки
примечание: эти диагностические критерии не следует считать эквивалентными наиболее часто встречающимся признакам в клинической практике. Например, вопреки интуиции, хотя атрофия мозжечка и повышение диффузии в средних мозжечковых ножках часто встречаются при MSA-C, они не включены в диагностические критерии для помощи в дифференциации MSA-C от других заболеваний мозжечка со схожей клинико-радиологической картиной (например, генетических атаксий)
-
-
отсутствие критериев исключения:
паркинсонизм, отвечающий на леводопу
аносмия неясного генеза
флюктуирующие нарушения когнитивных функций/внимания/бодрствования с ранним снижением зрительно-пространственного восприятия
рецидивирующие зрительные галлюцинации в течение 3 лет от дебюта заболевания
деменция в течение 3 лет от дебюта заболевания
надъядерный парез взора вниз или замедленные вертикальные саккады
данные исследования МРТ головного мозга, указывающие на альтернативный диагноз (например, прогрессирующий надъядерный паралич, болезнь мелких сосудов, вызывающая сосудистый паркинсонизм, рассеянный склероз или нормотензивная гидроцефалия)
документированная альтернативная причина вегетативной недостаточности, атаксии или паркинсонизма
-
клинически вероятная МСА
спорадическое прогрессирующее заболевание с дебютом во взрослом возрасте (>30 лет)
-
≥2 из следующих признаков:
вегетативная дисфункция*
паркинсонизм
синдром мозжечковой атаксии
≥1 поддерживающего клинического признака (см. под критериями клинически установленного диагноза)
МРТ-маркеры головного мозга не требуются
отсутствие критериев исключения (см. под критериями клинически установленного диагноза)
-
возможная продромальная МСА (исследовательские критерии)
спорадическое прогрессирующее заболевание с дебютом во взрослом возрасте (>30 лет)
-
≥1 из следующих признаков:
расстройство поведения в фазе сна с быстрыми движениями глаз (подтвержденное полисомнографией)
вегетативная дисфункция* (при этом у мужчин моложе 60 лет эректильная дисфункция также должна сочетаться с нарушениями мочеиспускания)
-
≥1 клинического двигательного признака:
минимально выраженные признаки паркинсонизма
минимально выраженные мозжечковые признаки
отсутствие критериев исключения (см. под критериями клинически установленного диагноза, а также отсутствие изменений при сцинтиграфии симпатической иннервации сердца)
*Вегетативная дисфункция определяется наличием хотя бы одного из следующих признаков:
необъяснимые трудности при мочеиспускании с объёмом остаточной мочи не менее 100 мл (для клинически установленной МСА) или любого объёма (для клинически вероятной или возможной продромальной МСА)
необъяснимое ургентное недержание мочи
нейрогенная ортостатическая гипотензия (падение артериального давления не менее чем на 20/10 мм рт. ст.) после перехода в положение стоя или при проведении тилт-теста в течение 3 минут (для клинически установленной МСА) или 10 минут (для клинически вероятной или возможной продромальной МСА)
Клиническая картина
Клиническая картина вариабельна.
MSA-P проявляется преимущественно паркинсонизмом с умеренно выраженными мозжечковыми и пирамидными симптомами и признаками. Также часто встречается вегетативная дисфункция. Атаксия и бульбарные симптомы менее выражены.
MSA-C проявляется преимущественно мозжечковыми и стволовыми симптомами и признаками. Как правило, атаксия и бульбарная дисфункция выражены. Также часто встречается вегетативная дисфункция. Паркинсонизм менее выражен.
Хотя вегетативная дисфункция является частым клиническим признаком МСА, она не всегда обязательна. Действительно, в одном исследовании было обнаружено, что примерно у 40% пациентов изначально отсутствовала вегетативная дисфункция, а у небольшой части (8%) она так и не развилась при длительном наблюдении.
Патология
Как и другие синуклеинопатии, МСА возникает вследствие нарушений метаболизма альфа-синуклеина, приводящих к его внутриклеточному накоплению. В отличие от болезни Паркинсона и деменции с тельцами Леви (двух других синуклеинопатий), эти внутриклеточные включения обнаруживаются не только в нейронах, но и в олигодендроглии.
Рентгенологические признаки
МРТ является методом выбора для визуализации пациентов с подозрением на МСА. Подчеркивается, что MSA-C и MSA-P представляют собой клинические формы и не могут быть надежно дифференцированы при МРТ из-за значительного перекрытия данных исследования. Отсутствие изменений при МРТ не исключает диагноз МСА (см. диагностические критерии выше) вследствие низкой чувствительности (особенно на ранних стадиях заболевания), однако МРТ обладает высокой специфичностью в дифференциальной диагностике МСА с болезнью Паркинсона и прогрессирующим надъядерным параличом, являющимися важными клиническими мимиками.
МРТ
-
гиперинтенсивный сигнал на T2 в мостомозжечковых путях
мост (симптом «крестообразной булочки» или его предшественник — симптом вертикальной линии)
средние ножки мозжечка (симптом средних ножек мозжечка)
нижние ножки мозжечка (симптом нижних ножек мозжечка)
-
патологический сигнал от скорлупы
снижение интенсивности сигнала на последовательностях T2*, GRE или SWI относительно бледного шара и красного ядра
патологически гиперинтенсивный линейный ободок на T2 по периферии скорлупы (симптом ободка скорлупы), определяемый при 1,5 Тл (вариант нормы при 3 Тл)
-
непропорциональная атрофия
скорлупы
-
мост
-
скорость атрофии также может быть информативна; по данным одного исследования, скорость атрофии характерна для MSA-C при следующих пороговых значениях:
скорость атрофии при измерении переднезаднего размера моста: -0,87 мм/год (высокоспецифично, но малочувствительно)
скорость атрофии -0,4 мм/год имела чувствительность 92% и специфичность 87%
-
-
средняя ножка мозжечка
-
скорость атрофии также может быть информативна; по данным одного исследования, скорость атрофии характерна для MSA-C при следующих пороговых значениях:
скорость -0,84 мм/год (высокоспецифично, но малочувствительно)
скорость -0,5 мм/год имела чувствительность 85% и специфичность 79%
-
-
диффузионно-тензорная визуализация
ADC: выше в мосту, мозжечке и скорлупе по сравнению с болезнью Паркинсона или контрольной группой
фракционная анизотропия (FA): ниже в мосту, мозжечке и скорлупе по сравнению с болезнью Паркинсона или контрольной группой
Радионуклидная диагностика
При визуализации переносчиков дофамина в головном мозге с помощью ОФЭКТ/КТ с I-123 иофлупаном отмечается утрата нормального серповидного (в форме запятой) накопления радиофармпрепарата в полосатом теле. Вместо этого в головке хвостатого ядра выявляется накопление в виде точки или овала при отсутствии накопления радиофармпрепарата в скорлупе. Количественная оценка демонстрирует сниженное накопление в скорлупе по сравнению с нормой.
При оценке симпатической иннервации сердца с помощью сцинтиграфии с I-123 MIBG патологическое соотношение сердце/средостение через 4 часа после введения радиофармпрепарата является критерием исключения возможной продромальной мультисистемной атрофии (МСА).
Лечение и прогноз
К сожалению, эффективного патогенетического лечения не существует, и ведение пациентов остается поддерживающим (например, противопаркинсонические препараты при паркинсонизме, средства опоры при атаксии походки и т. д.). Заболевание неуклонно прогрессирует, в конечном итоге приводя к летальному исходу, обычно в течение 10 лет с момента постановки диагноза.
Дифференциальный диагноз
Клинические и радиологические имитаторы МСА включают следующее:
синдром тремора/атаксии, ассоциированный с ломкой хромосомой X
спиноцеребеллярная атаксия
болезнь Паркинсона
паранеопластическая мозжечковая дегенерация
Клинические случаи
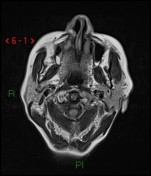 Диагноз не подтверждён
Мультисистемная атрофия
Паркинсонизм.
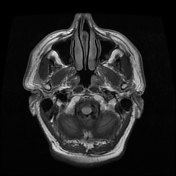 Диагноз не подтверждён
Мультисистемная атрофия, паркинсонический тип (MSA-P)
Симптомы паркинсонизма
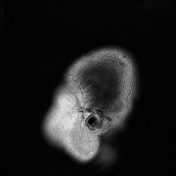 Диагноз подтверждён
Мультисистемная атрофия — симптом «булочки с крестом»
Атаксия и дизартрия.
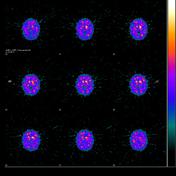 Диагноз подтверждён
Мультисистемная атрофия
Первоначально у пациента наблюдался тремор, в настоящее время отмечается прогрессирующее когнитивное снижение
Article courtesy of Mai-Lan Ho, Radiopaedia.org, rID: 7271, CC BY-NC-SA