Нейрофиброма
Синонимы: Локализованная нейрофиброма, Локализованная интраневральная нейрофиброма
Нейрофибромы — это доброкачественные (WHO grade 1) опухоли оболочек периферических нервов, которые обычно являются солитарными и спорадическими. Тем не менее существует выраженная связь с нейрофиброматозом 1-го типа (NF1), особенно для плексиформного подтипа.
Нейрофибромы обычно подразделяют на пять морфологических форм:
локализованная/узловая кожная нейрофиброма
локализованная/узловая интраневральная нейрофиброма
массивная диффузная нейрофиброма мягких тканей
Диффузные кожные нейрофибромы, плексиформные нейрофибромы и массивные диффузные нейрофибромы мягких тканей имеют характерные радиологические проявления и поэтому рассматриваются отдельно. Локализованные кожные нейрофибромы, как правило, рентгенологически не диагностируются и выявляются как случайные находки при исследовании пациентов с нейрофиброматозом 1-го типа.
В связи с этим остальная часть данной статьи представляет собой общее обсуждение, посвященное локализованным интраневральным нейрофибромам, которые являются наиболее распространенной формой нейрофибром и составляют 90% этих очагов.
Эпидемиология
Пик клинической картины спорадических локализованных интраневральных нейрофибром приходится на возраст от 20 до 30 лет без половой предрасположенности. При NF1 они возникают раньше, обычно в раннем детском возрасте.
Факторы риска
NF1: выраженная связь с плексиформными нейрофибромами
Клиническая картина
Клиническая картина поверхностных нейрофибром обычно представлена пальпируемым образованием при отсутствии других симптомов. Более глубокие нейрофибромы могут проявляться двигательными или чувствительными симптомами, связанными с пораженным нервом.
Патология
Согласно 5-му изданию (2021) классификации опухолей ЦНС ВОЗ, они относятся к опухолям степени злокачественности WHO grade 1. Большинство локализованных интраневральных нейрофибром являются солитарными и спорадическими и не связаны с нейрофиброматозом 1 типа.
Локализация
В отличие от шванном, нейрофибромы не имеют капсулы и инфильтрируют пространство между нервными пучками, что затрудняет их резекцию. Преимущественно они поражают поверхностные кожные нервы, но иногда вовлекают и более крупные глубоко расположенные нервы.
Микроскопическая картина
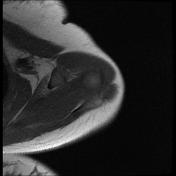
Локализованные интраневральные нейрофибромы состоят из мономорфных веретеновидных клеток с волнистыми ядрами, а также периневральных/периневральноподобных клеток, фибробластов и тучных клеток, заключенных в рыхлую миксоидную строму. Этот эндоневральный миксоматозный матрикс обычно окружает центральную зону из более плотно расположенного коллагена и шванновских клеток и обусловливает типичный симптом «мишени» на Т2-взвешенных последовательностях МРТ (см. ниже) 13.
Иммунофенотип
S100: положительный в шванновских клетках
CD34: положительный в строме
Рентгенологические признаки
Общие признаки нейрофибром при визуализации:
Ультразвуковое исследование
овальное или округлое четко очерченное гипоэхогенное солидное объемное образование
часто связано с периферическим нервом
демонстрирует дистальное акустическое усиление и может иметь внутренний кровоток при цветовом допплеровском картировании
КТ
четко очерченное гиподенсное объемное образование
минимальное накопление контраста или его отсутствие
МРТ
T1: гипоинтенсивный сигнал
-
T2
гиперинтенсивный сигнал
-
может определяться гиперинтенсивный ободок и центральная зона низкого сигнала
фасцикулярный симптом
T1 C+ (Gd): гетерогенное накопление контраста
Лечение и прогноз
При поражениях, не ассоциированных с нейрофиброматозом 1 типа:
локализованные и диффузные образования могут быть пролечены хирургически
однако, поскольку нейрофибромы инфильтрируют ткань между нервными пучками, их невозможно отделить от исходного нерва, и полное иссечение требует резекции нерва
поэтому при глубоко расположенных очагах часто применяется консервативная тактика
местный рецидив после иссечения возникает нечасто, а злокачественная трансформация наблюдается редко
При очагах, ассоциированных с нейрофиброматозом 1-го типа:
из-за множественности очагов, при отсутствии инвалидизирующих симптомов, лечение пациентов с нейрофиброматозом 1-го типа чаще всего нехирургическое
плексиформные нейрофибромы особенно трудно поддаются резекции, что часто приводит к неполному удалению
рецидивы после резекции наблюдаются часто
плексиформные нейрофибромы обладают высоким потенциалом к злокачественной трансформации
Осложнения
Хотя нейрофибромы обычно представляют собой медленнорастущие (индолентные) опухоли, иногда они имеют атипичные признаки (атипичная нейрофиброма) и в редких случаях подвергаются злокачественной трансформации (злокачественная опухоль оболочки периферического нерва).
Злокачественное перерождение при спорадических локализованных кожных или подкожных нейрофибромах встречается крайне редко; оно также редко возникает при более глубоких спорадических нейрофибромах и чаще всего наблюдается при опухолях больших размеров.
При нейрофиброматозе 1 типа кумулятивный пожизненный риск злокачественной трансформации составляет 5–16%, хотя эти показатели значительно варьируют в зависимости от когорты.
Следует отметить, что при выявлении атипичных признаков на фоне нейрофиброматоза 1 типа должен использоваться термин атипичные нейрофиброматозные новообразования с неопределенным биологическим потенциалом (ANNUBP).
Дифференциальный диагноз
шваннома: также может иметь симптом «мишени»
травматическая неврома
-
злокачественные опухоли оболочек периферических нервов
злокачественная трансформация наблюдается преимущественно у пациентов с нейрофиброматозом 1-го типа
следует подозревать при быстром росте, гетерогенной структуре, боли, отсутствии/исчезновении симптома «мишени»
ганглионеврома: обычно у детей и подростков
-
кожные и подкожные объёмные образования
веретеноклеточная липома: мужчины пожилого возраста, преимущественная локализация в области задней поверхности шеи, плеча и спины
объёмные образования лимфатических узлов
-
опухоли мягких тканей
доброкачественные опухоли (например, лейомиома)
саркомы (например, синовиальная саркома, миксоидные опухоли мягких тканей)
Article courtesy of Maxime St-Amant, Radiopaedia.org, rID: 19089, CC BY-NC-SA