Аутосомно-рецессивная поликистозная болезнь почек
Синонимы: Ювенильная поликистозная болезнь почек, ARPKD, Инфантильная поликистозная болезнь почек, ARPCKD, Кистозная болезнь почек I типа по Поттер, Инфантильный поликистоз почек, Симптом «соли с перцем» (ARPCKD), Аутосомно-рецессивная поликистозная болезнь почек (ARPKD), Симптом «соли с перцем» (аутосомно-рецессивная поликистозная болезнь почек)
Аутосомно-рецессивная поликистозная болезнь почек (ARPKD) — одно из многих кистозных заболеваний почек у детей.
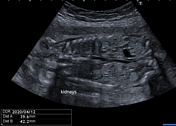
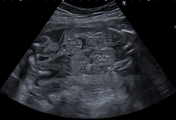
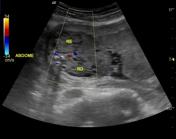
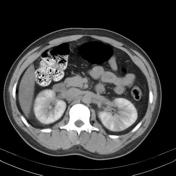
При лучевых методах исследования на УЗИ обычно визуализируются увеличенные гиперэхогенные почки с множественными мелкими кистами. В зависимости от возраста и стадии фиброза печени также может определяться поражение печени с неоднородной эхоструктурой, кистозными изменениями желчевыводящих путей и портальной гипертензией.
Эпидемиология
ARPKD является одним из наиболее распространенных наследственных кистозных заболеваний почек у детей раннего возраста, однако встречается значительно реже, чем аутосомно-доминантная поликистозная болезнь почек (ADPKD), которая поражает взрослых. Заболеваемость оценивается примерно как 1:20 000–50 000. Половой или расовой предрасположенности не отмечено.
Клиническая картина
Возраст манифестации заболевания вариабелен и подразделяется на перинатальную, неонатальную, инфантильную и ювенильную формы (для простоты можно выделить всего две группы: с дебютом в перинатальном периоде и с манифестацией в более старшем детском возрасте). Существует обратная зависимость между тяжестью поражения почек и выраженностью врожденного фиброза печени. У пациентов с ранним дебютом (перинатальная/неонатальная форма) в клинической картине доминирует поражение почек, тогда как у детей более старшего возраста (инфантильная/ювенильная форма) преобладает поражение печени.
Патология
Заболевание возникает в результате мутации в гене PKHD1 (ген поликистоза почек и печени), расположенном на хромосоме 6p. Это приводит к двустороннему симметричному микрокистозному поражению дистальных извитых канальцев и собирательных трубочек. Количество вовлеченных протоков определяет возраст манифестации заболевания.
-
перинатальный тип: наиболее распространенный
маловодие и гипоплазия легких
75% погибают в течение 24 часов после родов
минимальный фиброз печени
неонатальный тип: минимальный фиброз печени
инфантильный тип: умеренный перипортальный фиброз
-
ювенильный тип: выраженный фиброз печени
портальная гипертензия со спленомегалией и портокавальными варикозно расширенными венами
Ассоциированные состояния
врождённый фиброз печени: степень выраженности которого обратно пропорциональна возрасту манифестации клинической картины и тяжести поражения почек
Рентгенологические признаки
Поражение обычно двустороннее и чаще всего первично оценивается при УЗИ.
Рентгенография
вздутие живота
масс-эффект за счет увеличенных почек может смещать петли кишечника
при внутривенной пиелографии (ВВП) может определяться исчерченность за счет эктазированных собирательных трубочек
-
уменьшенная грудная клетка при тяжелом течении с гипоплазией легких
сопутствующий пневмоторакс
УЗИ
Картина зависит от возраста пациента, размеров почек и кист, тяжести поражения почек и печени:
антенатально может определяться сопутствующее маловодие
увеличенные почки обычно сохраняют бобовидную форму
-
кисты
изначально слишком малы для визуализации, однако они могут изменять проведение ультразвука настолько, что паренхима выглядит эхогенной или имеет неоднородную эхоструктуру (симптом «соли с перцем»)
кисты со временем могут становиться различимыми по мере их увеличения, но редко превышают 1-2 см в диаметре (в отличие от АДПБП)
УЗИ высокого разрешения (линейный датчик, 7,5 МГц или выше) может позволить визуализировать цилиндрические кисты в мозговом веществе и коре, представляющие собой эктазированные собирательные трубочки
-
мозговые пирамиды
изначально могут выглядеть гипоэхогенными по сравнению с корой: что на этой стадии может давать картину периферического ободка (хало)
со временем становятся все более гиперэхогенными, что снижает кортикомедуллярную дифференциацию
-
печень (на фоне врожденного фиброза печени):
нормальная или огрубленная эхоструктура
кистозные изменения желчевыводящих путей (болезнь Кароли)
портальная гипертензия и ее последствия
МРТ
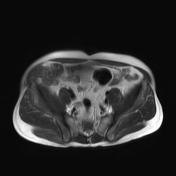
часто выявляет увеличенные почки с диффузным повышением интенсивности T2-сигнала
также может более детально визуализировать признаки маловодия
может выявлять сопутствующее кистозное поражение желчевыводящих путей (болезнь Кароли)
Лечение и прогноз
Лечение в основном поддерживающее. Прогноз в целом неблагоприятный, но также существенно зависит от формы заболевания. В целом ~40% (в диапазоне 30-50%) пораженных новорожденных погибают в перинатальном периоде вследствие гипоплазии лёгких и легочной недостаточности. Могут быть предложены диализ и трансплантация (почки +/- печени).
Осложнения
гипоплазия лёгких: при последовательности Поттер
системная артериальная гипертензия
Дифференциальный диагноз
При выявлении увеличенных гиперэхогенных почек при антенатальном УЗИ дифференциальный ряд включает:
аутосомно-доминантная поликистозная болезнь почек (ADPKD): крупные кисты могут не формироваться внутриутробно, и почки изначально могут выглядеть увеличенными и гиперэхогенными
синдром Беквита — Видемана
синдром Лоренса — Муна — Бидля
синдром Меккеля — Грубера
дисплазия почек, ассоциированная с трисомией 13
Article courtesy of Frank Gaillard, Radiopaedia.org, rID: 4950, CC BY-NC-SA