Болезнь Вильсона
Синонимы: Болезнь Вильсона, Болезнь Вильсона — Коновалова, Болезнь Вильсона: общие сведения, Гепатолентикулярная дегенерация
Болезнь Вильсона, также известная как гепатолентикулярная дегенерация, представляет собой редкое и потенциально смертельное аутосомно-рецессивное заболевание, вызванное нарушением как экскреции меди с желчью, так и её транспорта в сыворотке крови. Медь сначала накапливается в печени, вызывая медленно прогрессирующее заболевание, а затем поступает в кровоток, приводя к окислительному повреждению головного мозга, почек и других органов. Широкий спектр проявлений и фенотипов затрудняет диагностику.
Эпидемиология
Болезнь Вильсона является аутосомно-рецессивным заболеванием: 1 из 90 человек является гетерозиготным носителем, и приблизительно 1 из 30 000 человек страдает этим заболеванием, в зависимости от частоты близкородственных браков.
Диагностика
снижение уровня церулоплазмина в сыворотке крови <20 mg/dL (также наблюдается при любом белковом дефиците)
повышение уровня меди в моче >100 mcg/dL14, высокая суточная экскреция
повышение уровня билирубина, АСТ и АЛТ
снижение уровня щелочной фосфатазы и альбумина
наличие колец Кайзера — Флейшера
высокое содержание меди в ткани печени по данным биопсии >250 мкг/г сухой ткани печени («золотой стандарт»)
Клиническая картина
Клинические проявления неспецифичны и разнообразны, обычно манифестируют в возрасте от 4 до 40 лет (диапазон от 3 до 70 лет):
хронический активный гепатит начинается в раннем детском возрасте и приводит к развитию цирроза, портальной гипертензии и цирроза с повышенным риском развития гепатоцеллюлярной карциномы
-
психоневрологические нарушения манифестируют у лиц молодого возраста и иногда служат первым распознанным проявлением заболевания:
дизартрия
двигательные расстройства: дистония, асимметричный тремор, хореоатетоз, паркинсонизм, атаксия
деменция
расстройства настроения и поведенческие нарушения
-
глазные проявления:
кольца Кайзера-Флейшера в десцеметовой мембране по периферии роговицы, характерные, но не патогномоничные
катаракта в виде подсолнечника, встречается редко, но патогномонична
-
другие проявления:
ранний остеоартроз
гемолитическая анемия
лазурные лунулы (голубоватое окрашивание ногтевых лунок)
кардиомиопатия и аритмии
Патология
Болезнь Вильсона вызвана одной из множества мутаций гена ATP7B на длинном плече хромосомы 13, который кодирует фермент ATP7B, обеспечивающий выведение избытка меди с желчью (в норме на этот путь приходится 95% экскреции меди). Медь сначала накапливается в печени, генерируя свободные радикалы и вызывая окислительное повреждение белков и липидов с ранним поражением митохондрий, ядер и пероксисом.
Хронический активный гепатит начинается в раннем детском возрасте и прогрессирует до цирроза и его осложнений — портальной гипертензии и риска развития гепатоцеллюлярной карциномы.
Фермент ATP7B также необходим для связывания меди с церулоплазмином, и его отсутствие означает, что избыток меди из печени в конечном итоге попадает в системный кровоток в виде свободной меди. Отложение свободной меди в головном мозге поражает базальные ганглии, которые контролируют координацию движений, регуляцию настроения и другие нейрокогнитивные функции.
Рентгенологические признаки
См. отдельные статьи:
Болезнь Вильсона: гепатобилиарные проявления
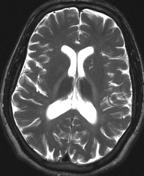
Болезнь Вильсона: проявления со стороны ЦНС
Болезнь Вильсона: костно-мышечные проявления
Лечение и прогноз
Тактика ведения потенциально включает:
ограничение меди в диете
исключение гепатотоксинов, включая алкоголь
пероральный прием препаратов цинка, конкурирующего с медью за всасывание
-
хелатирующие препараты, такие как триентин (менее токсичен) или D-пеницилламин (во время беременности)
хелатирующая терапия может вызывать ухудшение психоневрологической симптоматики на протяжении нескольких месяцев
лечение осложнений поражения печени и коррекция психоневрологических симптомов
трансплантация печени
Без лечения заболевание может приводить к летальному исходу уже в возрасте 30 лет, хотя некоторые фенотипы могут не диагностироваться вплоть до 70 лет. Фульминантная форма заболевания может чаще встречаться у женщин.
Родственники первой и второй степени родства подлежат скринингу.
История и этимология
Впервые описано в 1912 году Samuel Alexander Kinnier Wilson (1878-1937), британским неврологом американского происхождения, как «прогрессирующая лентикулярная дегенерация». Wilson также ввел термины экстрапирамидная система и экстрапирамидный синдром. Интересно, что кольца Кайзера — Флейшера были впервые описаны на десятилетие раньше немецкими врачами Bernhard Kayser (1869-1954) и Bruno Fleischer (1848-1904) в 1902 и 1903 годах соответственно.
Article courtesy of Jeremy Jones, Radiopaedia.org, rID: 5380, CC BY-NC-SA