
Болезнь Гоше
Синонимы: Болезнь Гоше, Болезнь Гоше (БГ), Гошерома, Гошеромы, Псевдоопухоль при болезни Гоше
Болезнь Гоше — наиболее частая лизосомная болезнь накопления у человека. Это аутосомно-рецессивное мультисистемное заболевание, возникающее вследствие дефицита активности глюкоцереброзидазы или бета-глюкозидазы, что приводит к накоплению гликолипида (глюкоцереброзида) в лизосомах макрофагов, особенно в костном мозге, селезенке и печени.
Эпидемиология
1-й тип является наиболее распространенным, поражая 1:500–1000 евреев ашкенази и 1:50 000–100 000 человек в общей популяции. 2-й и 3-й типы считаются значительно более редкими.
Клиническая картина
Возраст манифестации зависит от типа болезни Гоше:
-
1-й тип (наиболее частая форма)
возраст манифестации широко варьирует, при этом средний возраст на момент постановки диагноза составляет 21 год
у некоторых пациентов клиническая картина развивается в детстве, тогда как у других заболевание протекает бессимптомно на протяжении всей жизни
клиническая картина обычно включает скелетные симптомы (боли в костях, патологические переломы, остеонекроз и костные кризы), гепатомегалию, спленомегалию и гематологические нарушения
2-й тип: проявляется к возрасту 6 месяцев прогрессирующим неврологическим ухудшением, приводящим к летальному исходу в возрасте 1–2 лет
3-й тип: манифестирует умеренными неврологическими осложнениями в раннем детстве или к позднему подростковому возрасту
Патология
Классификация
Описаны три типа болезни Гоше, каждый из которых характеризуется различными проявлениями:
1-й тип (ненейропатическая форма или форма взрослых): наиболее распространенный тип; прогрессирующая гепатомегалия, спленомегалия, анемия и тромбоцитопения, а также выраженное поражение скелета; также могут поражаться легкие и почки, но ЦНС не вовлекается
2-й тип (острая нейропатическая форма или инфантильная форма): тяжелое прогрессирующее неврологическое поражение с летальным исходом к 1–2 годам; гепатомегалия и спленомегалия также присутствуют (обычно проявляются к 6 месяцам жизни)
3-й тип: 1-й тип с неврологическими нарушениями
Генетика
Ген бета-глюкозилцерамидазы (GBA) содержит инструкции для синтеза бета-глюкоцереброзидазы. Мутации в гене GBA снижают или полностью нарушают функцию этого лизосомального фермента, что приводит к накоплению токсичного глюкоцереброзида и родственных веществ в различных тканях и органах.
Рентгенологические признаки
Рентгенография
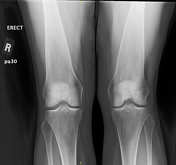
Поражение скелета наблюдается у 70-100% пациентов и преимущественно затрагивает длинные трубчатые кости (большеберцовую, плечевую, бедренную), а также позвонки. Ребра, кисти и лучезапястные суставы, голеностопные суставы и стопы, а также нижняя челюсть также могут вовлекаться в процесс. Признаки поражения скелета включают:
патологические/компрессионные переломы
эндостальный скаллопинг
облитерация околоносовых пазух вследствие расширения костномозгового пространства
МРТ
-
селезенка
массивная спленомегалия
узлы селезёнки (30%)
инфаркты селезёнки (33%)
-
печень
гепатомегалия: выражена менее значительно, чем степень спленомегалии
T2: гиперинтенсивные участки звёздчатой формы, соответствующие воспалению и фиброзу
зоны ишемии печени
-
скелетная система
длинные трубчатые кости поражаются наиболее тяжело
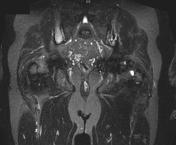
снижение сигнала на T1 и T2 от поражённого костного мозга (вследствие инфильтрации клетками Гоше)
шкала оценки поражения костного мозга (BMB score) может рассчитываться по МРТ-изображениям
может давать картину «соли с перцем» из-за рассеянного поражения
признаки вторичного остеонекроза
метафизарные вырезки плечевых костей
патологические переломы
деформация по типу колбы Эрленмейера
Лечение и прогноз
Ферментозаместительная терапия макрофаг-таргетной глюкоцереброзидазой продемонстрировала высокую эффективность при болезни Гоше 1 типа, останавливая прогрессирование и даже обращая вспять как костномозговую, так и висцеральную инфильтрацию. Рентгенологически гепатомегалия и спленомегалия регрессируют быстрее, чем изменения скелета.
Ингибиторы глюкозилцерамидсинтазы доступны для пациентов с болезнью Гоше 1 типа, которым противопоказана или недоступна ферментозаместительная терапия.
Осложнения
остеонекроз тазобедренного сустава
-
поражение лёгких
инфильтрация легких клетками Гоше (тип 2)
паренхиматозная инфильтрация с фиброзом (тип 3)
легочная гипертензия
повышенная частота множественной миеломы, болезни Паркинсона и деменции с тельцами Леви
гошеромы: редкие псевдоопухоли, представляющие собой скопления клеток Гоше
История и этимология
Впервые описана французским врачом Philippe CE Gaucher (1854–1918) в 1882 году, когда он еще был студентом-медиком.
Клинические случаи
Article courtesy of Zara Oozeerally, Radiopaedia.org, rID: 6574, CC BY-NC-SA