
Болезнь Крейтцфельдта — Якоба
Синонимы: CJD, vCJD, sCJD, fCJD, iCJD, Спорадическая болезнь Крейтцфельдта — Якоба, Вариантная болезнь Крейтцфельдта — Якоба, Семейная болезнь Крейтцфельдта — Якоба, Ятрогенная болезнь Крейтцфельдта — Якоба, Генетическая болезнь Крейтцфельдта — Якоба, gCJD
Болезнь Крейтцфельдта — Якоба (БКЯ) — это трансмиссивная губчатая энцефалопатия, приводящая к быстро прогрессирующей деменции и летальному исходу, как правило, в течение года с момента манифестации. Подавляющее большинство случаев являются спорадическими, но изредка встречаются семейные и приобретенные формы.
При лучевом исследовании заболевание классически проявляется гиперинтенсивным сигналом на DWI (и обычно на FLAIR) в различных отделах серого вещества головного мозга (кора, далее полосатое тело, затем таламус).
Эпидемиология
Описано четыре типа болезни Крейтцфельдта — Якоба:
-
спорадическая (sCJD)
составляет 85–90% случаев
дополнительно подразделяется на множество подтипов в зависимости от молекулярных маркеров (см. раздел «Патология» ниже)
-
вариантная (vCJD)
передача губчатой энцефалопатии крупного рогатого скота («коровье бешенство») от КРС человеку: некоторыми рассматривается как зооноз
особенно при пребывании в Великобритании с конца 1980-х до середины 1990-х годов
последующая передача vCJD от человека к человеку (например, при переливании крови)
-
семейная (fCJD) или генетическая (gCJD)
10% случаев
у таких пациентов выявляется мутация гена PRNP
-
ятрогенная (iCJD)
после введения трупных гормонов гипофиза человека (до 1985 года) либо после различных трансплантаций и других вмешательств (например, пластики твёрдой мозговой оболочки трупными трансплантатами, такими как Lyodura)
Диагностика
Центры по контролю и профилактике заболеваний США (CDC) определяют следующие диагностические критерии:
-
спорадическая болезнь Крейтцфельдта — Якоба (sCJD)
-
достоверный диагноз
устанавливается по результатам стандартного нейропатологического исследования
И/ИЛИиммуноцитохимически
И/ИЛИподтвержденный методом вестерн-блоттинга протеазорезистентный PrP
И/ИЛИналичие скрейпи-ассоциированных фибрилл
-
вероятный
нейропсихическое расстройство
И
положительный тест RT-QuIC в цереброспинальной жидкости (ЦСЖ) или других тканях
ИЛИбыстропрогрессирующая деменция
И
как минимум два из следующих четырех клинических признаков: миоклонус, зрительные или мозжечковые симптомы, пирамидные/экстрапирамидные знаки, акинетический мутизм
И
положительный результат как минимум одного из следующих лабораторных исследований: типичные изменения на ЭЭГ, положительный анализ ЦСЖ на белок 14-3-3 при длительности заболевания <2 лет, высокий сигнал на DWI или FLAIR в хвостатом ядре/скорлупе или как минимум двух корковых областях (височной, теменной, затылочной)
И
отсутствие данных рутинных исследований, указывающих на альтернативный диагноз
-
возможный
прогрессирующая деменция
Икак минимум два из четырех клинических признаков (указанных выше)
Иотсутствие положительного результата любого из четырех вышеуказанных тестов
Идлительность заболевания <2 лет
Иотсутствие данных стандартных исследований, указывающих на альтернативный диагноз
-
-
ятрогенная болезнь Крейтцфельдта — Якоба (iCJD)
прогрессирующий мозжечковый синдром у реципиента гипофизарных гормонов трупного происхождения человека
ИЛИспорадическая болезнь Крейтцфельдта — Якоба с подтвержденным риском заражения, например предшествующее нейрохирургическое вмешательство с пластикой твёрдой мозговой оболочки
-
семейная болезнь Крейтцфельдта — Якоба (fCJD)
достоверная или вероятная болезнь Крейтцфельдта — Якоба плюс достоверная или вероятная болезнь Крейтцфельдта — Якоба у родственника первой степени родства
И/ИЛИнервно-психическое расстройство плюс специфичная для заболевания мутация гена PRNP
Клиническая картина
Спорадическая болезнь Крейтцфельдта — Якоба
Спорадическая болезнь Крейтцфельдта — Якоба характеризуется быстро прогрессирующей деменцией и другими признаками нервно-психического угасания, приводящими к летальному исходу в течение одного года от начала заболевания. К другим частым центральным симптомам относятся миоклонии, зрительные галлюцинации, мозжечковая дисфункция (такая как атаксия и нистагм), пирамидные или экстрапирамидные знаки (такие как спастичность, ригидность, дистония или брадикинезия) и в терминальной стадии — акинетический мутизм. Поражение периферической нервной системы может наблюдаться в 10% случаев.
Фенотипические варианты:
амиотрофический вариант: дебют с клинической картиной, напоминающей боковой амиотрофический склероз
вариант Браунелла — Оппенгеймера: дебют с мозжечковой атаксии
вариант Гейденгайна: дебют со зрительных нарушений, таких как снижение остроты зрения, искажение восприятия формы и цвета предметов, а также зрительные галлюцинации
вариант Штерна — Гарсена: начальные экстрапирамидные проявления
Вариантная болезнь Крейтцфельдта — Якоба
Вариантная болезнь Крейтцфельдта — Якоба клинически проявляется преимущественно психическими расстройствами (такими как депрессия) и сенсорными нарушениями (дизестезиями или парестезиями).
Патология
Болезнь Крейтцфельдта — Якоба опосредована прионами — особым классом белков, которые у овец вызывают скрепи, а у крупного рогатого скота — губчатую энцефалопатию. Прионы считаются инфекционными агентами в том смысле, что способны изменять конформацию соседних белков.
Болезнь Крейтцфельдта — Якоба приводит к губчатой дегенерации головного мозга, развитие которой связывают с превращением нормального прионного белка в инфекционные белковые частицы, накапливающиеся внутри и вокруг нейронов, что приводит к гибели клеток.
Классификация
На основе молекулярных маркеров выделяют ряд подтипов спорадической болезни Крейтцфельдта — Якоба, которые имеют различные клинические и патоморфологические особенности. Классификация основана на:
-
кодоне 129 гена прионного белка
метионин (M) или валин (V)
-
размере протеазорезистентного ядра аномального прионного белка
PrPSc тип 1 (21 кДа) или тип 2 (19 кДа)
Каждый вариант спорадической болезни Крейтцфельдта — Якоба является результатом комбинации генотипа по кодону 129 (M или V) и типа PrPSc (1, 2 или 1 + 2).
Кроме того, было отмечено, что подтип MM2 имеет отличительные гистопатологические особенности с поражением коры головного мозга или таламуса, в связи с чем его разделяют на кортикальный MM2 (MM2C) и таламический MM2 (MM2T).
Встречаются также смешанные типы. В результате в литературе существуют значительные разногласия относительно того, сколько подтипов существует и следует ли (и как именно) объединять их в группы.
Клинические формы связаны с различными молекулярными подтипами (например, вариант Гейденгайна связан с MM1 и MM2C, а вариант Браунелла — Оппенгеймера — с VV2).
Маркеры
Белок 14-3-3 в ЦСЖ: положительный результат у пациента с клиническим подозрением на спорадическую болезнь Крейтцфельдта — Якоба
-
Анализ RT-QuIC (конверсия, индуцированная встряхиванием в реальном времени) ЦСЖ и/или слизистой оболочки носа: выявляет минимальные количества специфичного для заболевания патологического прионного белка
более чувствителен, чем титр белка 14-3-3 в ЦСЖ
Тау-белок в ЦСЖ: повышение общего тау-белка и повышение соотношения общий тау-белок/фосфорилированный тау-белок
Рентгенологические признаки
Для спорадической болезни Крейтцфельдта — Якоба характерна специфическая локализация изменений при визуализации:
-
кора большого мозга (наиболее часто):
наиболее часто (~95%): островок, поясная извилина, верхняя лобная извилина
часто (~80-90%): предклинье, клин, парацентральная долька, медиальная лобная извилина, затылочные извилины, угловая/надкраевая извилина, верхняя теменная долька, нижняя лобная извилина
менее часто (<50%): постцентральная извилина, прецентральная извилина, медиальная и верхняя височные извилины
-
глубокое серое вещество
наиболее часто: полосатое тело (хвостатое ядро и скорлупа)
часто: таламус
Поражение обычно двустороннее, но может быть симметричным (~60%) или асимметричным. Распространенность патологических изменений нарастает по мере прогрессирования заболевания.
Фенотипические варианты спорадической болезни Крейтцфельдта — Якоба также имеют характерные начальные радиологические признаки:
Вариант Браунелла — Оппенгеймера: вначале поражает мозжечок и иногда базальные ганглии, при этом изменения могут не определяться до развития атрофии
Вариант Хайденхайна: изначально поражает теменно-затылочную кору
Вариант Штерна — Гарсена: изначально поражает базальные ганглии (полосатое тело) и таламус
Для нового варианта болезни Крейтцфельдта — Якоба характерно поражение таламуса в виде симптома «хоккейной клюшки» и/или симптома подушки таламуса. Однако поражение таламуса не является патогномоничным только для нового варианта и чаще встречается при спорадической болезни Крейтцфельдта — Якоба из-за значительно более высокой общей распространенности спорадической формы.
МРТ
МРТ является методом выбора для обследования пациентов с подозрением на болезнь Крейтцфельдта — Якоба.
Наиболее чувствительной последовательностью для выявления характерных изменений являются диффузионно-взвешенные изображения (например, b=1000), демонстрирующие повышение интенсивности сигнала, которое выражено более отчетливо, чем изменения на T2/FLAIR и нарушения на картах ADC. Изменения сигнала изначально могут быть малозаметными, но становятся более выраженными по мере прогрессирования заболевания. Анализ серии повторных исследований также обычно демонстрирует быстро прогрессирующую атрофию головного мозга.
DWI: гиперинтенсивный сигнал (наиболее чувствительный признак), более выраженный, чем изменения на T2/FLAIR, за счет сочетания истинного ограничения диффузии (наиболее важно на ранних стадиях заболевания) и так называемого эффекта T2 shine-through
включая симптом «ленты» коры, симптом «хоккейной клюшки» и симптом подушки таламуса
ADC: вариабельно, зависит от стадии/сроков
на ранних стадиях: низкие значения
поздняя стадия: псевдонормализация или облегчение диффузии в сочетании с атрофией
T2/FLAIR: гиперинтенсивный сигнал менее выражен, чем изменения на DWI, и может отсутствовать на ранних стадиях заболевания
T1: может определяться высокий сигнал в бледном шаре (редко)
T1 C+ (Gd): патологическое накопление контраста отсутствует
Радионуклидная диагностика
ПЭТ с 18F-ФДГ демонстрирует гипометаболизм в пораженных областях.
Лечение и прогноз
Этиотропное лечение отсутствует, заболевание неизменно приводит к летальному исходу; при спорадической форме БКЯ медиана выживаемости составляет 4–6 месяцев, при этом у пожилых пациентов продолжительность жизни ниже. Медиана выживаемости, как правило, выше у пациентов с семейной формой БКЯ.
Болезнь Крейтцфельдта — Якоба является заболеванием, подлежащим обязательной регистрации в большинстве стран, включая страны Европейского союза, Австралию, Великобританию, США и Канаду.
История и этимология
Заболевание названо в честь Hans Gerhard Creutzfeldt (1885–1964), немецкого невролога, впервые описавшего это состояние в 1920 году, и Alfons Maria Jakob (1884–1931), немецкого невролога, который также описал это состояние в отдельном исследовании в 1921 году.
Дифференциальный диагноз
МРТ-признаки сходны со многими другими патологическими состояниями, однако клиническая картина будет иной:
-
аутоиммунный энцефалит
-
изменения глубокого серого вещества: например, при наличии антител к рецепторам D2R
преобладают изменения сигнала на Т2, при этом изменения диффузии незначительны или отсутствуют
кортикальные изменения: описываются редко (например, при наличии антител к рецепторам AMPAR)
-
гипоксически-ишемическое/аноксическое поражение головного мозга
осмотическая демиелинизация
гипогликемическая энцефалопатия
митохондриальные заболевания
Клинические случаи
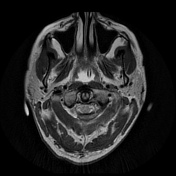 Диагноз подтверждён
Острая тяжелая печеночная энцефалопатия
Пациент с алкогольной зависимостью поступил со спутанностью и угнетением сознания.
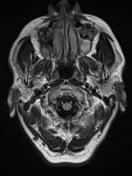 Диагноз подтверждён
Болезнь Крейтцфельдта — Якоба (CJD)
Мозжечковая атаксия в течение 3 месяцев, когнитивные нарушения
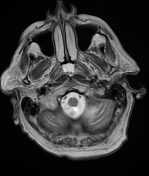 Диагноз подтверждён
Гистоплазмозный менингит с церебритом/ишемией головного мозга
Нарушение равновесия и падения в течение месяца с последующим присоединением лихорадки и прогрессирующим угнетением сознания в течение недели, потребовавшим интубации
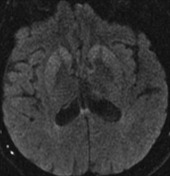 Диагноз не подтверждён
Спорадическая болезнь Крейтцфельдта — Якоба (сБКЯ)
Быстропрогрессирующая деменция
 Диагноз подтверждён
Гипогликемическая энцефалопатия
Пациентка с утратой сознания с момента поступления в стационар.
Article courtesy of Mai-Lan Ho, Radiopaedia.org, rID: 7269, CC BY-NC-SA