
Лобно-височная лобарная дегенерация
Синонимы: Лобно-височная лобарная дегенерация (FTLD), Болезнь Пика, Лобно-височная долевая дегенерация (FTLD), Лобно-височная деменция (FTD), Лобно-височная деменция
Лобно-височная лобарная дегенерация (FTLD) — это патоморфологическое описание группы нейродегенеративных заболеваний, характеризующихся очаговой атрофией коры лобных и/или височных долей. Это приводит к различным клиническим проявлениям, собирательно называемым синдромами лобно-височной деменции (FTD).
Терминология
Состояния, объединяемые этим термином, различаются в разных публикациях в зависимости от того, какие факторы (клинические, патоморфологические или генетические) используются в классификации, а также от года их издания.
Признание того, что тип накопления патологического белка коррелирует с клиническими проявлениями FTLD, привело к включению моторных фенотипов, охватывающих боковой амиотрофический склероз (БАС), кортикобазальную дегенерацию и прогрессирующий надъядерный паралич (PSP).
Термины, требующие осторожного использования
Термин «лобно-височная деменция» (FTD) следует использовать для обозначения клинического синдрома, вызванного FTLD, с последующим указанием фенотипического варианта (поведенческий, речевой и т. д.).
Устаревших терминов, таких как болезнь Пика, вероятно, следует избегать, особенно при обсуждении клинической картины. Данный термин предпочтительно зарезервировать за патоморфологической нозологией, характеризующейся наличием телец Пика (одна из форм таупатии).
Эпидемиология
Большинство случаев являются спорадическими, однако 20–40% могут быть связаны с аутосомным геном. Как правило, ЛВД развивается у более молодых пациентов, чем болезнь Альцгеймера, обычно с дебютом в возрасте 40–60 лет (60%), а у 10% диагноз устанавливается в возрасте <45 лет. Заболеваемость оценивается в 2,28 на 100 000 человеко-лет, в то время как распространенность составляет от 1 до 26 случаев на 100 000 населения. Заболеваемость среди лиц <65 лет составляет 1,84 на 100 000 человеко-лет, а распространенность — 7,47 на 100 000 человек.
Учитывая трудности четкого определения этой группы, данные о заболеваемости также неоднозначны, однако считается, что это четвертая по частоте причина прогрессирующей деменции (после болезни Альцгеймера, сосудистой деменции и деменции с тельцами Леви), на которую приходится до 20% случаев.
Клиническая картина
Удобное разделение, основанное на клинической картине, включает поведенческий и речевой варианты. Первый характеризуется преимущественно изменениями в лобных долях, тогда как для второго типично преимущественное поражение височной доли (особенно левой), и он далее подразделяется на несколько клинически самостоятельных форм. Таким образом, лобно-височную дегенерацию можно разделить следующим образом:
поведенческий вариант лобно-височной деменции (bvFTD)
-
первичная прогрессирующая афазия (PPA) или речевой вариант лобно-височной деменции (lvFTD)
небеглый вариант первичной прогрессирующей афазии (nfvPPA)
семантический вариант первичной прогрессирующей афазии (svPPA)
-
логопенический вариант первичной прогрессирующей афазии (lvPPA)
тип/вариант болезни Альцгеймера, а не ЛВД
-
правовисочный вариант лобно-височной деменции (rtvFTD)
предполагаемая нозологическая единица
-
двигательные расстройства
боковой амиотрофический склероз (БАС)
Следует отметить, что двигательные расстройства обычно рассматриваются как отдельные нозологические единицы, однако они часто имеют перекрещивающиеся признаки с ЛВД.
Патоморфология
За последние одно-два десятилетия стало очевидно, что FTLD — это собирательный термин для гетерогенной группы заболеваний, которые можно охарактеризовать на основе типа глиальных и нейрональных белковых включений или лежащей в основе генетической мутации.
Маркеры
Гистологически/биохимически выделяют три основных типа FTLD на основе типа неправильно свернутых белковых включений:
FTLD-tau: тау-белок (см. таупатии)
FTLD-TDP: транс-активный ДНК-связывающий белок 43 (TDP-43)
FTLD-FUS: белок FUS (слитый при саркоме) (редко)
Генетика
Выявлены многочисленные генетические мутации, которые обычно коррелируют как с фенотипическими, так и с гистологическими/биохимическими вариантами.
FTLD-tau: ген MAPT (tau)
FTLD-TDP: гены GRN (гранулин), C9ofr72, VCP и TARBP (TDP-43)
Рентгенологические признаки
Хотя, как следует из названия, преимущественно поражаются лобные и височные доли, в зависимости от генетического и клинического фенотипа у пациентов наблюдается весьма вариабельная регионарная атрофия.
Как правило, выявляются следующие доминирующие паттерны регионарной атрофии:
поведенческий вариант FTD: лобные доли с обеих сторон
семантический вариант PPA: левая височная доля
небеглый вариант PPA: левый островок и лобная покрышка (включая зону Брока)
FTLD-FUS: хвостатые ядра с обеих сторон
FTLD-TDP вследствие мутации GRN: правая лобная, латеральная височная и теменная доли, часто с выраженной межполушарной асимметрией
FTLD-TDP вследствие мутации C9orf72: полушария большого мозга с обеих сторон (диффузно)
FTLD-tau вследствие мутации MAPT: височные доли с обеих сторон
В дополнение к этому могут присутствовать признаки, перекрывающиеся с боковым амиотрофическим склерозом (БАС), кортикобазальной дегенерацией и прогрессирующим надъядерным параличом (ПНП).
История и этимология
Лобно-височная деменция была впервые описана чешским психиатром, неврологом и нейропатологом Arnold Pick (1851-1924) в 1892 году.
Клинические случаи
 Диагноз не подтверждён
Лобно-височная лобарная дегенерация — аграмматический вариант первичной прогрессирующей афазии
Пациент с прогрессирующими нарушениями речи, ошибками в звукопроизношении и трудностями при понимании предложений.
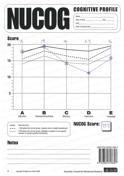 Диагноз не подтверждён
Поведенческий вариант лобно-височной лобарной дегенерации
60-летний пенсионер на самообеспечении поступил с 18-месячным анамнезом расторможенного и «детского» поведения, сопровождающегося ухудшением навыков самообслуживания и нарастанием конкретности мышления.
Article courtesy of Frank Gaillard, Radiopaedia.org, rID: 3969, CC BY-NC-SA