Спектр лиссэнцефалии I типа — субкортикальной ленточной гетеротопии
Синонимы: Лиссэнцефалия I типа, Классическая лиссэнцефалия, Лиссэнцефалия типа I
Лиссэнцефалия I типа, также известная как классическая лиссэнцефалия, представляет собой гетерогенную группу нарушений формирования коры, характеризующихся сглаженным головным мозгом с отсутствующими или гипоплазированными бороздами. Она тесно связана с субкортикальной ленточной гетеротопией (см. классификация мальформаций кортикального развития), поэтому термин спектр лиссэнцефалии I типа — субкортикальной ленточной гетеротопии, вероятно, является более удачным выбором.
Данная статья посвящена фенотипу лиссэнцефалии в рамках спектра лиссэнцефалии — субкортикальной ленточной гетеротопии. Для более подробного обсуждения обратитесь к статьям, посвященным лиссэнцефалии (общий обзор) и ленточной гетеротопии.
Эпидемиология
Лиссэнцефалия I типа встречается редко, ее распространенность по данным одного из исследований в Нидерландах составляет 11,7 на миллион живорожденных. Четкой половой предрасположенности не описано.
Клиническая картина
При всех формах лиссэнцефалии I типа у младенцев наблюдаются выраженная гипотония, двигательное обеднение и трудности при кормлении. Хотя при рождении окружность головы у таких детей часто находится в пределах нормы, рост головы замедлен, и к возрасту одного года у большинства развивается микроцефалия.
Судороги также являются характерным признаком, манифестируя у 90% детей в возрасте до 6 месяцев, как правило, изначально в форме инфантильных спазмов (синдром Веста). Позже они прогрессируют в синдром Леннокса — Гасто.
Патология
Лиссэнцефалия I типа возникает в результате любой из как минимум 5 (возможно, более) мутаций:
изолированная: без известного генетического дефекта
-
мутация гена PAFAH1B1 (LIS1)
изолированная (LIS1)
синдром Миллера — Дикера (MDS)
-
мутация гена даблкортина (DCX)
обычно проявляется лиссэнцефалией у лиц мужского пола
обычно проявляется субкортикальной полосовидной гетеротопией (синдром «двойной коры») у лиц женского пола
XLAG
RELN
Микроскопическая картина
Гистологическое исследование коры выявляет только 4 плохо организованных слоя (вместо нормальных 6):
краевая зона: нечётко выражена, с повышенной клеточностью
поверхностная кортикальная зона серого вещества с диффузно рассеянными нейронами
зона с относительно низким содержанием нейронов
глубокая кортикальная зона серого вещества с нейронами, часто ориентированными в виде колонок
Рентгенологические признаки
Хотя морфологические изменения видны при использовании всех методов визуализации головного мозга (антенатальное и перинатальное УЗИ, КТ и МРТ), МРТ является методом выбора для оценки изменений при лиссэнцефалии.
МРТ
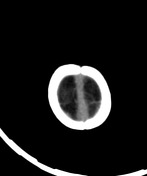
Контуры головного мозга обычно грубо изменены, с наличием лишь нескольких неглубоких борозд и сглаженных сильвиевых щелей, что при аксиальном исследовании создает форму песочных часов или «восьмерки». Кора значительно утолщена и достигает 12–20 мм (в норме 3–4 мм). Иногда также визуализируется подкорковая ленточная гетеротопия.
Подкорковая гетеротопия обычно диффузная и симметричная, однако иногда отмечается преимущественная передне-задняя локализация, указывающая на определенную генетическую аномалию:
преимущественное поражение передних отделов указывает на мутации гена DCX
преимущественное поражение задних отделов указывает на мутации гена LIS1
К дополнительным признакам, которые обычно также присутствуют, относятся:
расширенные желудочки, особенно в задних отделах
уплощенные/гипоплазированные передние отделы мозолистого тела
полость прозрачной перегородки и полость Верге (cavum septum pellucidum et vergae)
Лечение и прогноз
Как при изолированной лиссэнцефалии, так и при синдроме Миллера — Дикера (MDS) прогноз для развития неблагоприятный: пациенты никогда не достигают уровня развития старше 3–5 месяцев. Эпилепсия у таких пациентов обычно с трудом поддается контролю.
Прогноз хуже для детей с синдромом Миллера — Дикера (MDS), большинство из которых погибает (чаще всего от аспирационной пневмонии) в течение первых двух лет жизни. При изолированной лиссэнцефалии около половины пациентов доживают до возраста 10 лет, но большинство умирает до окончания подросткового периода.
Article courtesy of Frank Gaillard, Radiopaedia.org, rID: 16168, CC BY-NC-SA