
Мукополисахаридозы
Синонимы: Мукополисахаридозы, Мукополисахаридозы (МПС), МПС
Мукополисахаридозы (МПС) представляют собой группу наследственных заболеваний, относящихся к лизосомным болезням накопления, общим признаком которых является избыточное накопление мукополисахаридов вследствие дефицита специфических ферментов (лизосомных гидролаз), отвечающих за расщепление мукополисахаридов (также известных как гликозаминогликаны).
Описано несколько отдельных типов мукополисахаридозов, каждый из которых имеет характерные клинические и рентгенологические особенности. Синдром Гурлер (MPS-IH) и синдром Моркио (MPS-IV), пожалуй, наиболее известны с рентгенологической точки зрения.
Эпидемиология
Мукополисахаридозы встречаются редко, с общей расчетной частотой 1:25 000. Большинство из них наследуются по аутосомно-рецессивному типу, аналогично большинству других ферментопатий (исключением является МПС II типа, наследуемый сцепленно с X-хромосомой).
Диагностика
Точный диагноз любого из этих состояний устанавливается на основании возраста пациента на момент начала заболевания, степени задержки неврологического развития, выраженности помутнения роговицы и других клинических проявлений. За исключением синдрома Моркио, все мукополисахаридозы характеризуются повышенной экскрецией гликозаминогликанов с мочой: дерматансульфата, кератансульфата, хондроитинсульфата, гиалуронана и гепарансульфата.
Подтипы
- MPS I
- MPS IH: синдром Гурлер (наиболее тяжелая форма)
- MPS IS: синдром Шейе (промежуточная степень тяжести)
- MPS I H-S: синдром Гурлер — Шейе (наименее тяжелая форма)
- MPS II: синдром Хантера
- нейропатический (тяжелая форма)
- ненейропатический (легкая форма)
- MPS III: синдром Санфилиппо
- MPS IV: синдром Моркио
- МПС VI: синдром Марото — Лами
- МПС VII: синдром Слая
- МПС IX: синдром Натовича
См. также
- пулевидный позвонок
- симптомы, вдохновленные оружием и боеприпасами
- церебральные проявления мукополисахаридозов
Клинические случаи
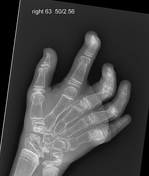 Диагноз подтверждён
Мукополисахаридоз
Прогрессирующая скелетная дисплазия по данным рентгенографии скелета после падения в возрасте 3 лет.
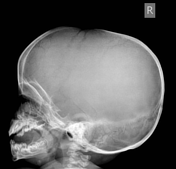 Диагноз подтверждён
Мукополисахаридозы
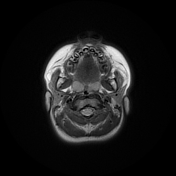 Диагноз подтверждён
Мукополисахаридоз — церебральные проявления
Умственная отсталость.
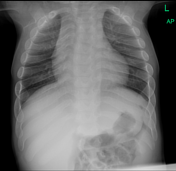 Диагноз подтверждён
Синдром Гурлер (мукополисахаридоз типа I-H)
Пациент изначально обратился в возрасте 1 года с кашлем; при этом на рентгенограмме органов грудной клетки были случайно выявлены остеопения и периостальная реакция, подозрительные в отношении рахита, после чего была выполнена рентгенография позвоночника. В последующие годы проводилась рентгенография по поводу боли в лучезапястных и коленных суставах. Именно на этом этапе был заподозрен правильный диагноз. Генетический анализ подтвердил диагноз. В дальнейшем в рамках динамического наблюдения была выполнена КТ головного мозга.
Article courtesy of Charudutt Jayant Sambhaji, Radiopaedia.org, rID: 5915, CC BY-NC-SA